Entre em Contato com Guanma

Os testes de rótulos farmacêuticos avaliam a capacidade de uma estrutura de rótulo impressa e definida permanecer aderida e legível no recipiente previsto durante diferentes formas de manuseio, exposição e armazenamento. Portanto, para a aprovação, são necessárias evidências além de uma ficha técnica do adesivo ou de uma leitura bem-sucedida do código de barras. A base da aprovação deve ser rastreável à amostra testada, às condições de ensaio, ao resultado medido e aos critérios de aceitação definidos antes do teste.
Atualizado em outubro de 2026
Especificações rápidas: defina o teste antes de solicitar amostras
- Corpo de prova: material frontal, adesivo, sistema de impressão e camada de proteção aplicados ao substrato previsto.
- Diferenças entre métodos: adesão ao descolamento, capacidade de permanecer aderida em recipientes curvos, durabilidade da impressão e verificação do código de barras respondem a perguntas diferentes.
- Aceitação: use a especificação aprovada do produto e do processo; os nomes dos métodos não fornecem um valor universal de aprovação.
- Evidências: identifique o corpo de prova, a revisão do protocolo, a sequência de exposição, o resultado e o responsável pela decisão.
Os testes de rótulos farmacêuticos qualificam uma estrutura impressa para um recipiente e uma exposição definidos. As evidências de adesão, legibilidade e qualidade do código de barras devem ser apresentadas separadamente. Defina os critérios de aceitação antes dos testes e mantenha um relatório vinculado ao corpo de prova.
Pontos Chave
- Um bom resultado de descolamento em painel plano não avalia o levantamento das bordas em um frasco curvo.
- O armazenamento refrigerado após a adesão e a aplicação sobre uma superfície fria e úmida são desafios diferentes.
- Um código de barras legível ainda pode conter dados incorretos ou ter uma classificação de qualidade inadequada.
- A qualificação do material embasa uma decisão definida; ela não comprova a conformidade completa do rótulo do medicamento.
O que os testes de rótulos farmacêuticos devem comprovar
Um teste de rótulo farmacêutico avalia uma propriedade do material ou da impressão em condições definidas. Embora o escopo do teste possa incluir adesão, manutenção da legibilidade e qualidade do código de barras, a aprovação da arte, a compatibilidade química e a rotulagem da unidade acabada continuam sendo questões distintas quando o mesmo projeto de embalagem farmacêutica exige evidências para todas elas.
Para a fabricação de medicamentos nos Estados Unidos abrangida por 21 CFR 211.122(a)-(c), os materiais de rótulo e de embalagem devem ser recebidos sob controle, amostrados de forma representativa e testados ou examinados antes do uso. A liberação sob esses controles das boas práticas atuais de fabricação (GMP) depende de especificações escritas adequadas, e essa seção não estabelece uma força de descolamento, um número de passadas de limpeza ou uma classificação universal de código de barras para todos os testes de rótulos farmacêuticos.
É necessário realizar testes de rótulos farmacêuticos?
Os requisitos regulatórios aplicáveis e um sistema da qualidade aprovado determinam quais exames ou testes são necessários. Para a qualificação de engenharia, é preciso elaborar um plano baseado em riscos para a embalagem prevista. A aparência aceitável de uma amostra no recebimento não constitui evidência válida de desempenho após a impressão, aplicação e exposição.
As constatações na indústria farmacêutica fornecem evidências para uma decisão definida sobre a embalagem. A segurança do paciente e a integridade do produto também dependem de fatores fora desta matriz de testes de materiais; não foram medidas reduções nos erros de rotulagem ou nos recalls de produtos para esta estrutura editorial. Mantenha claros os limites.
- Qualificação do material: a estrutura definida suporta as condições de uso previstas?
- Aprovação da arte e dos dados: o rótulo contém as informações aprovadas?
- Verificações de produção: o rótulo correto chegou à embalagem correta?
- Avaliação de compatibilidade: o sistema de embalagem precisa de evidências específicas de adequação química?
Um estudo de 2017 de Dennis Jenke e coautores ilustra esse último limite. O resumo divulgado pelos autores descreve um modelo com um frasco de LLDPE, uma tampa, um rótulo adesivo e um envelope externo de folha metálica, armazenados por até 6 meses a 40 °C. Substâncias relacionadas ao rótulo podem migrar para o conteúdo simulado sem contato direto com o rótulo. O resumo do estudo de migração do modelo não comprova o comportamento de materiais da Guanma, de toda embalagem plástica ou de frascos de vidro. Os resultados de durabilidade física, por si só, não respondem a essa questão química.
Limite da aprovação: solicite a avaliação que falta quando um relatório responde a uma pergunta diferente. Consulte o guia de verificação de rótulos farmacêuticos, que acompanha este documento, para informações aprovadas, dados variáveis e controles de liberação.
Defina o rótulo, o recipiente e a linha de embalagem antes dos testes
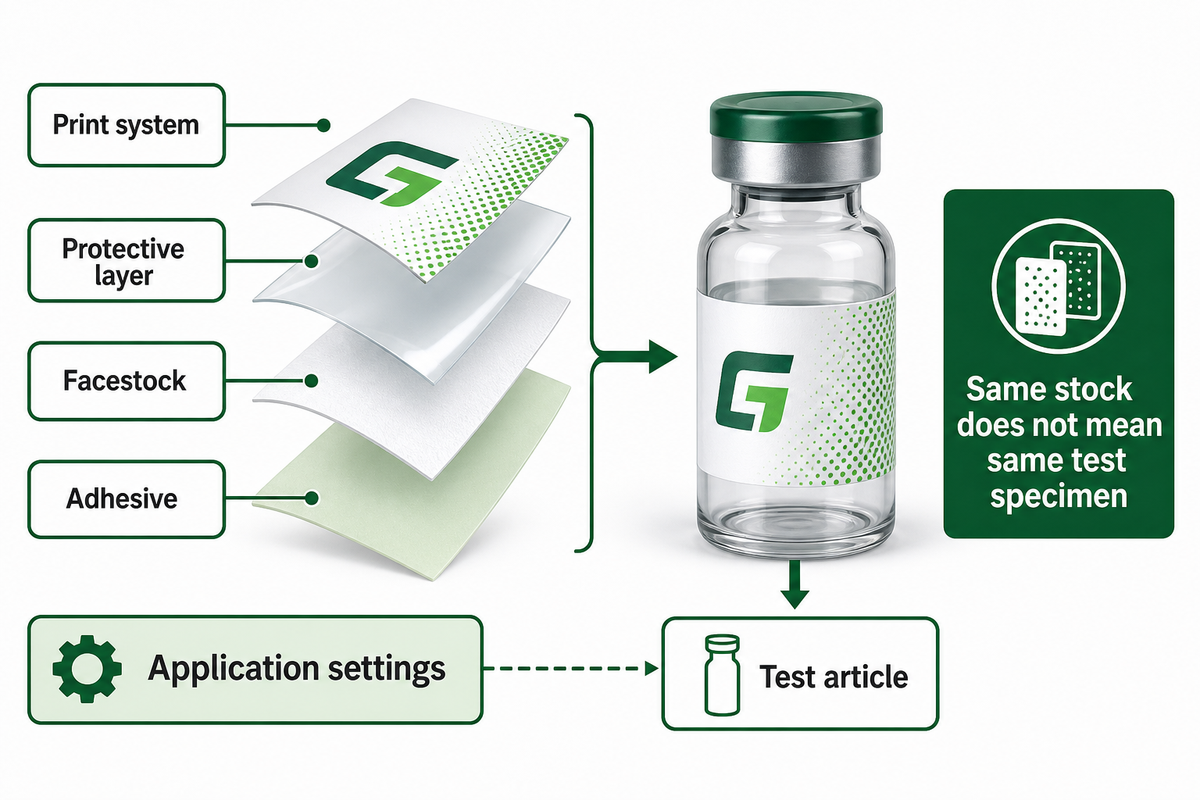
Os resultados de teste se aplicam a uma estrutura de rótulo e a uma aplicação definidas, não apenas ao nome do material frontal. Registre o tipo específico de material, o sistema de impressão, a superfície do recipiente e os parâmetros de aplicação antes de selecionar as amostras. Identifique as condições de armazenamento previstas e a sequência de manuseio, para que outras pessoas possam reconhecer os limites do teste.
Como a rigidez de diferentes materiais frontais afeta a adaptação do rótulo a uma curva, e o comportamento do adesivo depende da superfície com a qual entra em contato, a descrição do ensaio deve incluir as propriedades físicas e as condições da interface para que seja possível interpretar os resultados. A tinta, o ribbon e o laminado protetor afetam a resistência das informações impressas ao contato e à fricção. Por isso, um painel de cartolina, um frasco de vidro revestido e um recipiente de plástico exigem descrições diferentes, mesmo quando as dimensões dos rótulos são iguais. Identificar o mesmo material não informa qual é a superfície nem a geometria do conjunto testado.
“Os testes devem representar as condições às quais a rotulagem será exposta”
Plano de qualificação de rótulos em 3 etapas
O plano de qualificação de rótulos em 3 etapas é uma sequência editorial para testar a estrutura, submeter o recipiente rotulado a condições desafiadoras e verificar a linha de produção.
- Faça a triagem da estrutura. Selecione testes pertinentes de material e impressão usando o material identificado e uma preparação controlada.
- Submeta o recipiente rotulado a condições desafiadoras. Reproduza a condição da superfície, a curvatura, a exposição e a recuperação; inspecione o rótulo completo.
- Verifique a linha-piloto. Avalie a dispensação, o posicionamento e a inspeção nos parâmetros operacionais previstos antes de decidir pela produção.
Para ilustrar os desafios de alterar uma tecnologia existente, considere a substituição do rótulo de papel de um frasco de medicamento por um rótulo de filme plástico. Embora haja um relatório de descolamento para o filme, o convertedor quer usar outro ribbon e outro revestimento de proteção. O engenheiro de embalagens quer avaliar a estrutura proposta do rótulo impresso no frasco previsto, incluindo o tratamento da superfície do frasco. Em seguida, os operadores verificam o destacamento do liner e o posicionamento com o aplicador escolhido. A equipe da qualidade inspeciona as amostras submetidas ao desafio com base nos critérios aprovados e registra eventuais desvios. Embora o relatório de descolamento do filme seja uma boa ferramenta de triagem, ele não abrange o novo sistema de impressão, a geometria do recipiente nem o sistema de dispensação; por isso, são necessários outros testes para validar as alterações.
Nos ensaios, informe a vazão de produção em recipientes/min, as dimensões do rótulo em mm e a temperatura de aplicação em °C. Esses valores são dados de entrada medidos do processo. Eles não comprovam que os parâmetros padrão sejam adequados nem constituem parâmetros recomendados. Uma proposta de filme adesivo de PET ainda requer essa definição da aplicação, sobretudo se as máquinas de rotulagem dispensarem uma estrutura revisada com liner, percurso de alimentação ou configuração de aplicação diferentes daqueles usados no teste de triagem.
Objeção do comprador: um fornecedor pode apresentar apenas dados do material sem impressão. Guarde os dados fornecidos, mas solicite ao convertedor e à linha de embalagem as evidências necessárias para comprovar o desempenho da estrutura acabada.
Verifique a adesão e o levantamento das bordas em frascos pequenos
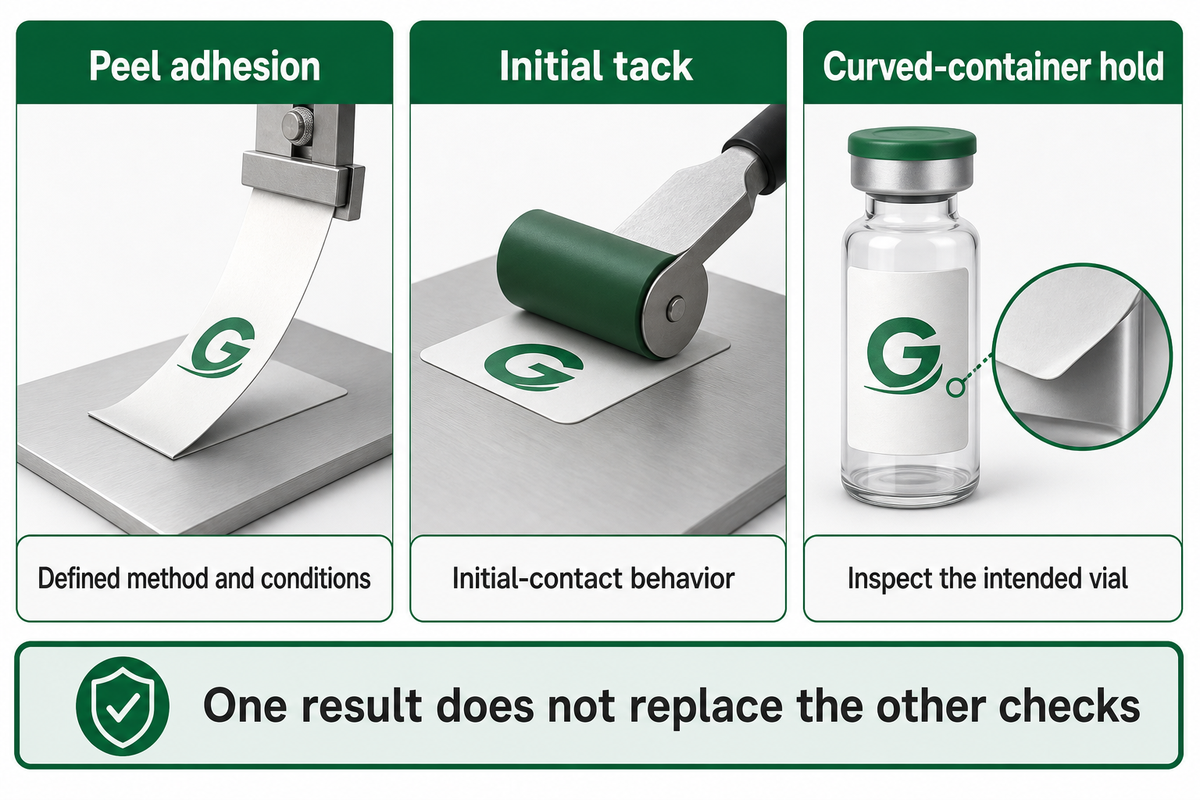
O descolamento, a adesão inicial e a capacidade de permanecer aderido em recipientes curvos representam características de comportamento distintas. Deve-se usar um método de ensaio de descolamento adequado para avaliar o comportamento de amostras identificadas entre si em condições comparáveis, e os rótulos devem ser examinados nos frascos previstos para uso. O levantamento das bordas, a formação de túneis e a sobreposição dependem da estrutura e da geometria. Um valor medido em painel plano não permite determinar definitivamente a aplicabilidade.
ASTM D6252/D6252M-98(2025) avalia a adesão ao descolamento de materiais autoadesivos para rótulos a 90°. Embora o escopo permita avaliar superfícies de interesse e sugira o uso de substratos representativos, materiais de suporte rígidos ou que se esticam facilmente podem dificultar a interpretação da força medida. Uma força medida mais alta não significa necessariamente que a adequação geral do rótulo seja melhor. A adequação do rótulo ainda requer evidências específicas da aplicação além deste método de descolamento.
| Método | Propriedade ou exposição | Limitações /Não adequado para |
|---|---|---|
| FINAT FTM 1 | Descolamento a 180°, 300 mm/min | Não é intercambiável com outro ângulo ou velocidade de descolamento. |
| FINAT FTM 2 | Descolamento a 90°, 300 mm/min | Um corpo de prova plano não reproduz todas as geometrias de frascos. |
| ASTM D6252 | Descolamento de rótulo a 90° | Materiais de suporte rígidos ou que se esticam podem distorcer as comparações. |
| FINAT FTM 8 | Resistência ao cisalhamento | Não é um resultado de descolamento nem de contato inicial. |
| FINAT FTM 9 | Alça de laço | Não comprova a capacidade de permanência aderida em um recipiente após envelhecimento. |
| FINAT FTM 13 | Adesão em baixa temperatura | Defina se a aplicação e a exposição reais estão representadas. |
| FINAT FTM 24 | Adesão ao mandril | Selecione a geometria aplicável e mantenha um ensaio no recipiente. |
| FINAT FTM 16 / 17 | Resistência química por contato pontual ou imersão | Uma exposição por contato pontual não reproduz a imersão contínua. |
| FINAT FTM 27 | Fricção da tinta em rótulos impressos com UV | Não amplie silenciosamente o escopo declarado do sistema de impressão. |
As identificações dos métodos vêm da lista pública de métodos de ensaio da FINAT e do escopo público da ASTM. Elas servem como guia de seleção, não como procedimento completo. A FINAT distingue claramente seus métodos de ensaio das especificações de desempenho, e o procedimento completo deve ser consultado antes da realização de um método de ensaio.
Para produtos biológicos dentro de seu escopo, 21 CFR 610.60(e) exige que uma área suficiente do recipiente permaneça descoberta em todo o seu comprimento ou circunferência para permitir a inspeção do conteúdo. Uma adesão forte não resolve o bloqueio da área de inspeção, e a cláusula não especifica uma largura mínima da janela em mm que possa ser acrescentada a um desenho sem avaliar o recipiente e as condições aplicáveis.
Regra de comparação: verifique o ângulo e a velocidade de descolamento, o substrato, o condicionamento e o tempo de permanência antes de comparar relatórios. Registre o levantamento das bordas no recipiente previsto, no local acordado e com o limite acordado. Consulte a explicação sobre o flagging do rótulo para entender esse modo de falha.
Submeta os rótulos para cadeia fria a condições reais de condensação
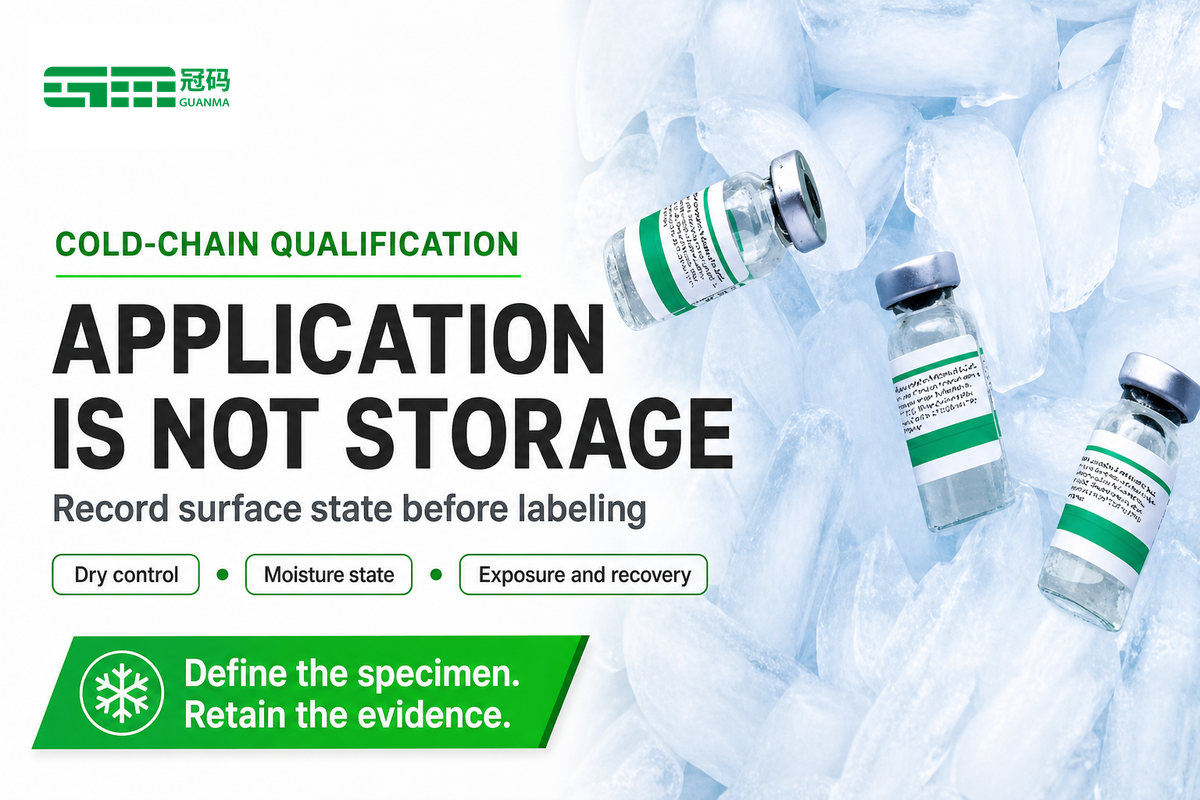
Nos testes de rótulos para cadeia fria, é necessário distinguir as condições durante a aplicação das condições após a formação da adesão. Um rótulo aplicado a um recipiente seco e depois colocado sob refrigeração não teve sua adesão a uma superfície coberta de condensação comprovada. Siga os procedimentos aprovados e, em seguida, inspecione o rótulo durante a exposição e após o tempo de recuperação definido. A lista de métodos da FINAT identifica o FTM 13 como método de adesão em baixa temperatura; consulte o método completo antes de usá-lo em um protocolo de qualificação.
Use as condições aprovadas do produto para o desafio e inclua a aplicação a frio no estudo se essa for a condição de operação da linha e se o estudo puder reproduzir o estado da superfície no ponto de contato com o rótulo. Inclua congelamento, descongelamento ou esterilização somente se a embalagem estiver sujeita a essas condições. Um desafio acelerado deve ser justificado e relacionado ao uso; aumentar apenas a severidade do desafio não é justificativa suficiente.
- Aplicação a seco, seguida de exposição ao frio: registre a condição inicial da superfície e o intervalo de formação da adesão.
- Aplicação a frio e a seco: confirme que a preparação e as condições do ambiente mantêm esse estado.
- Aplicação sobre superfície coberta de condensação: documente a condição de umidade e o tempo entre a retirada do recipiente e a rotulagem.
- Inspeção após a recuperação: verifique a adesão, os defeitos visíveis e a legibilidade nos pontos de inspeção definidos pelo protocolo.
Suponha que uma embalagem de produto biológico tenha uma condição aprovada de armazenamento a 2-8 °C e que seus recipientes sejam rotulados após uma transferência controlada para a área de rotulagem. Primeiro, a equipe do ensaio documenta a temperatura da superfície do recipiente e a presença de umidade. Se o recipiente estiver seco, registre essa condição e compare-a com um desafio de condensação justificado para o material em avaliação. Os dois grupos usam o mesmo sistema de impressão e os mesmos parâmetros de aplicação. A equipe da qualidade documenta a exposição, a recuperação e as observações. Essas condições hipotéticas de ensaio não alteram os requisitos do produto aprovado. O ensaio da embalagem deve respeitar as restrições do produto.
Erro comum: tratar uma alegação de temperatura de uso como prova de aplicação sobre uma superfície fria é um erro comum. Solicite a janela de aplicação específica do tipo de material e evidências para a condição de umidade testada. A exposição representativa do ciclo de vida, conforme defendido por Susan Ritter, exige uma exposição representativa do ciclo de vida real; isso não define uma duração universal de permanência no frio nem uma quantidade universal de ciclos de congelamento.
Em um projeto a 2-8 °C, o relatório ainda precisa indicar a temperatura de aplicação medida, a condição de umidade e a duração da exposição, pois registrar apenas a condição de armazenamento deixa indefinida a etapa de adesão para quem consultar as evidências posteriormente. Até que essa sequência seja acrescentada ao relatório, o caso não deve embasar essa aplicação.
Teste a impressão quanto à abrasão e ao produto químico usado na limpeza
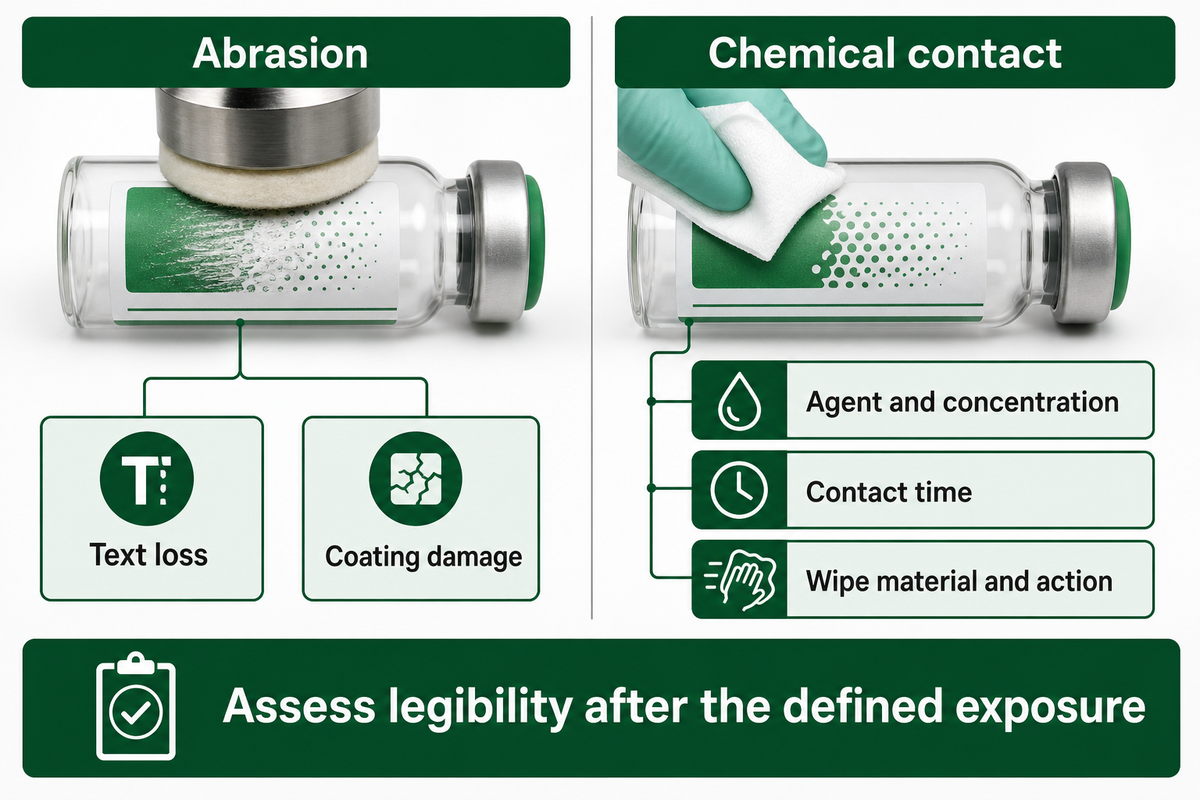
Os testes de durabilidade da impressão devem desafiar a estrutura impressa completa, incluindo qualquer contato ou fricção que possa ocorrer durante o uso. Depois de definir a tinta, o ribbon, o revestimento e o material frontal, determine o reagente real, sua concentração, o tempo de contato e a ação mecânica; em seguida, avalie a qualidade das informações críticas e dos códigos de barras após a exposição, em vez de aceitar como evidência um rótulo em branco sem alterações.
O escopo público da ASTM D5264-98(2019) descreve a comparação laboratorial da abrasão de materiais impressos por meio de um testador de fricção Sutherland ou similar. O foco é o escopo em substrato plano e as condições de comparação acordadas. Os testes de resistência química por contato pontual e imersão da FINAT avaliam condições de exposição diferentes. Os testes de adesão da tinta e de fricção da tinta também respondem a perguntas diferentes.
Um ensaio de limpeza deve especificar o agente real, incluindo o produto ou a composição, a concentração, o umedecimento, o período de contato, o material usado para limpar e a ação aplicada durante a limpeza. O resultado desse ensaio deve ser comparado aos critérios de aceitação aprovados para a exposição definida, não a uma alegação de resistência sem definição. Escolha um critério de avaliação antes do teste: perda de texto, borrões, transferência de cor, danos à camada de proteção ou redução da classificação do símbolo. Uma alegação de resistência ao álcool, por si só, não especifica nenhuma das condições acima. Defina quais informações um farmacêutico e outros profissionais de saúde precisam ler após o manuseio e avalie se permanecem legíveis em comparação com a referência aprovada, em vez de confiar na impressão geral de que a arte parece aceitável.
Um convertedor oferece um novo ribbon de transferência térmica para imprimir dados variáveis em um rótulo existente. O material e a arte permanecem iguais. No entanto, a data de validade fica borrada após uma exposição representativa à limpeza. O comprador pergunta se o material está com defeito. O engenheiro divide a questão em duas partes: a verificação da adesão da tinta avalia a interface entre a impressão e o rótulo; o teste de limpeza avalia o sistema impresso sob a ação daquele reagente; o relatório do teste deve indicar qual questão foi realmente avaliada. Uma comparação controlada identificaria o material frontal e as configurações da impressora, alteraria o ribbon proposto e manteria amostras de controle antes e depois da exposição. O foco está no sistema submetido à condição de teste. Nem um teste de fricção a seco bem-sucedido nem um nome de medicamento sem alterações substituem dados de validade legíveis após o contato com a condição de teste.
Um exemplo datado mostra por que o sistema de impressão precisa de identificação própria: o relatório de outubro de 2026 de Steve Katz sobre ribbons DNP descreve o lançamento de um fornecedor voltado à impressão na área da saúde com exposição ao álcool. O relatório apresenta alegações sobre o produto, não provas independentes para a estrutura de rótulo de outro fabricante.
Objeção do comprador: na ausência de amostras impressas e do relatório de exposição, solicite esses registros para determinar se o fornecedor testou a estrutura impressa, em vez de testar apenas o material sem impressão. Se a estrutura for alterada com o uso de um laminado protetor resistente a produtos químicos, isso não deve ser considerado automaticamente como evidência para todas as tintas e todos os reagentes.
Verifique a qualidade do código de barras após a exposição
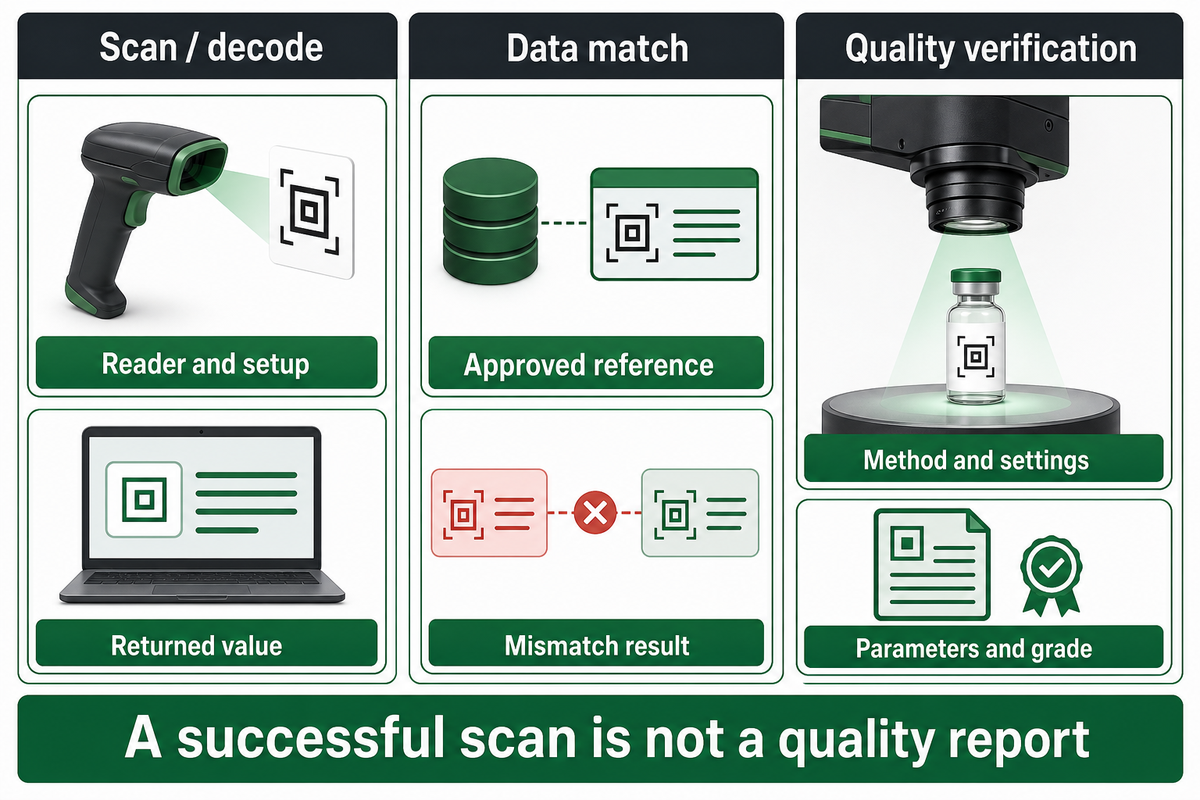
Os testes de verificação de códigos de barras exigem registros separados para decodificação, dados aprovados e qualidade de impressão. Uma leitura de teste mostra as informações decodificadas do código de barras em questão nas condições de teste do leitor. Como um verificador avalia um símbolo impresso conforme os requisitos, alguns símbolos ainda podem ser decodificados nas condições de teste do leitor. Portanto, repita as verificações pertinentes após a exposição se o símbolo estiver sujeito a abrasão, distorção ou contaminação capazes de afetar a qualidade de impressão.
As orientações da GS1 para criar planos de qualidade para a avaliação de códigos de barras indicam a ISO/IEC 15416 para símbolos lineares e a ISO/IEC 15415 para símbolos bidimensionais. A classificação exigida para os símbolos depende da aplicação. Embora seja necessário especificar e informar a abertura e o comprimento de onda do verificador, as letras da classificação, sem outros dados, não descrevem completamente o resultado da avaliação.
| Verificação | Gravar | Limite |
|---|---|---|
| Leitura e decodificação | Leitor, configuração, valor retornado e corpo de prova | Não comprova que todos os leitores consigam decodificar o código. |
| Correspondência dos dados | Referência aprovada, campos codificados e resultado de divergência | Dados corretos não comprovam a qualidade de impressão. |
| Verificação da qualidade | Método aplicável, configurações, parâmetros e classificação | Uma classificação não aprova o conteúdo do medicamento nem a identidade do produto. |
Os rótulos farmacêuticos podem incluir códigos de barras ou dados variáveis?
Os rótulos farmacêuticos podem conter códigos de barras e dados variáveis conforme o desenho aprovado e os requisitos aplicáveis. Outros elementos, como número de série, lotes e data de validade, exigem dados e conteúdo aprovados, além da manutenção da qualidade de impressão. Portanto, consulte os dados aprovados, registre a inspeção e examine as informações legíveis por pessoas, se houver, conforme o desenho aprovado.
Para códigos de barras 2D, como os códigos DataMatrix, descreva o caso de uso e o ambiente de leitura do símbolo. A explicação da GS1 sobre a verificação de códigos 2D no varejo esclarece a diferença entre leitor e verificador. As tabelas de aceitação para o varejo não são limites universais para produtos farmacêuticos; identificadores únicos e recursos antifalsificação precisam de regras próprias para os dados aprovados.
Decisão sobre o relatório: solicite as configurações de medição quando relatórios separados apresentarem classificações diferentes. Mantenha os resultados anteriores e posteriores à exposição para as mesmas identificações de corpo de prova. Os registros da inspeção por software devem indicar o que foi verificado. Um sinal sonoro não comprova toda a cadeia de evidências; portanto, automação e sinal sonoro não podem ser considerados uma verificação completa.
Use uma matriz de testes de rótulos com 7 verificações e registre a decisão
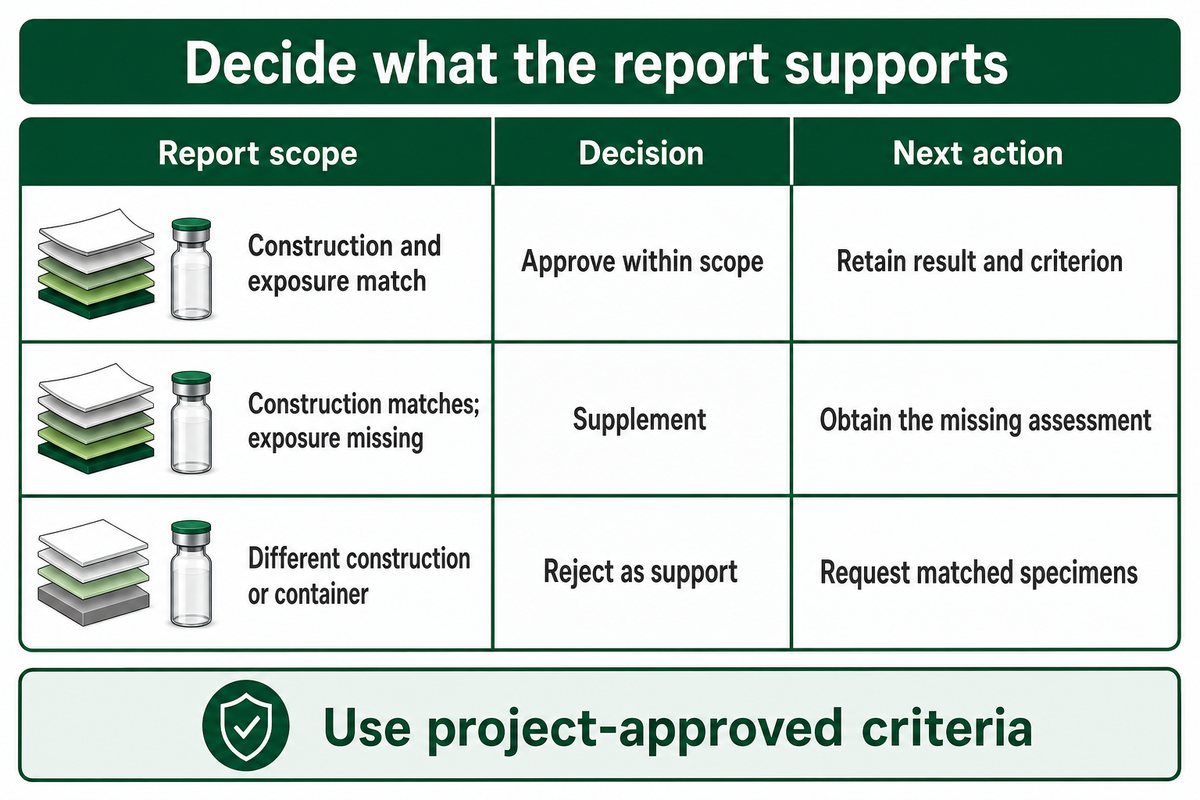
Uma matriz de qualificação eficaz associa cada modo de falha a um método de ensaio, variáveis controladas, um resultado observado e critérios de aceitação aprovados. Defina as responsabilidades antes dos testes. Classifique cada relatório como aplicável, necessitando complementação ou fora do escopo. Não trate toda aprovação registrada como evidência intercambiável para a embalagem proposta ou para uma variante em qualificação.
Matriz de testes de rótulos com 7 verificações
A matriz de testes de rótulos com 7 verificações é uma ferramenta de planejamento editorial para relacionar os modos de falha do material impresso e convertido às evidências necessárias para uma decisão de qualificação definida.
| Verificação | Definir antes dos testes | Medir / registrar | Limitações /Não adequado para |
|---|---|---|---|
| Estrutura do rótulo e identificação do corpo de prova | Material frontal, adesivo, impressão, revestimento, revisão e embalagem | Código da amostra, referência do lote e fotografias | Amostras sem identificação não podem comprovar a estrutura proposta. |
| Adesão e contato inicial | Método aplicável de descolamento/aderência inicial, substrato, preparação e tempo de permanência | Força com unidade, condições do método e modo de falha | Não compare valores obtidos a 90° e 180° como resultados equivalentes. |
| Capacidade de permanecer aderido em embalagem curva | Diâmetro, dimensões do rótulo, superfície e geometria da sobreposição | Medição do levantamento das bordas, formação de túneis e imagens de inspeção | Dados de painéis planos não avaliam a geometria real dos frascos. |
| Exposição Ambiental | Condição de aplicação, temperatura, umidade e sequência do ciclo de vida | Registro de exposição e observações de recuperação definidas | Apenas o uso em condições frias não comprova a aplicação em superfície úmida. |
| Abrasão e manuseio | Estrutura impressa, configuração do atrito e severidade acordada | Condição dos textos críticos, danos ao revestimento e resultado dos símbolos | Um resultado de atrito a seco não comprova resistência química. |
| Contato com produtos químicos | Reagente, concentração, contato e ação de limpeza | Borrões, transferência, destacamento e legibilidade mantida | O teste com um reagente não comprova resistência universal. |
| Código de barras e retenção de dados | Símbolo, dados aprovados, tipo específico de material aplicável e configurações do verificador | Decodificação, correspondência dos dados e relatório de verificação antes/depois | Testes de materiais não substituem a aprovação do rótulo do medicamento. |
Base da estrutura: a estrutura se baseia nos escopos públicos dos métodos da FINAT e da ASTM, nas orientações de verificação da GS1 e na abordagem de qualificação do ciclo de vida de Ritter. A quantidade de sete verificações é uma organização editorial. Acrescente avaliações de compatibilidade química com outros produtos, evidência de violação ou janela de inspeção, fora do escopo desta matriz de testes de materiais.
21 CFR 211.160 exige que especificações, planos de amostragem e procedimentos adequados, bem como suas alterações, sejam revisados e aprovados pela unidade de controle de qualidade, dentro do escopo desse regulamento. Como as amostras devem ser representativas e estar devidamente identificadas, a quantidade de amostras e os critérios de aceitação devem ser definidos por esse processo controlado; a matriz não determina uma quantidade de amostras.
Ficha de evidências do corpo de prova ao relatório
A ficha de evidências do corpo de prova ao relatório é um registro de transferência que permite ao revisor relacionar o resultado do teste à estrutura real, à embalagem e à decisão que ele representa.
| Campo | Informação a solicitar | Decisão fundamentada | Limitações /Não adequado para |
|---|---|---|---|
| Identificação da amostra | Código exclusivo da amostra e referência de recebimento | Relacionar o relatório aos corpos de prova físicos | O nome de uma família de materiais não é suficiente. |
| Estrutura do material | Material frontal, adesivo, revestimento e revisão do tipo específico de material | Verificar a correspondência da estrutura | Uma camada alterada pode invalidar a comparação. |
| Sistema impressão | Tinta/ribbon, impressora e configurações controladas | Avaliar a relevância para o sistema impresso | Evidências de material sem impressão não abrangem os dados impressos. |
| Recipiente | Material, tratamento superficial, diâmetro em mm | Verificar o substrato e a geometria | Evidências obtidas em painel de aço podem exigir um teste no frasco. |
| Aplicação | Temperatura da superfície em °C, umidade e configurações do aplicador | Verificar as condições de formação da adesão inicial | O armazenamento posterior não define a condição de aplicação. |
| Protocolo | Método/versão, preparação, tempo de permanência e desvios aprovados | Comparar a execução do teste | Ângulos/velocidades diferentes exigem interpretação. |
| Exposição | Concentração, duração e sequência efetivas | Avaliar a cobertura do ciclo de vida | Uma severidade não especificada não é reproduzível. |
| Resultados | Observações individuais, unidades, imagens e modos de falha | Revisar o parâmetro medido | Um carimbo de aprovação oculta a base da amostragem. |
| Registro do código de barras | Símbolo, verificador, abertura, comprimento de onda e tipo específico de material | Interpretar a medição de qualidade | Apenas decodificar não fornece uma classificação de qualidade. |
| Aprovação | Revisão do critério, revisor, data e limitação | Autorizar somente o escopo documentado | A aprovação da amostra não abrange todos os lotes posteriores. |
Quando não aprovar a estrutura proposta
Embora um relatório descreva o comportamento de um sistema, uma decisão sobre o material deve ser suspensa quando ele abrange um adesivo, sistema de impressão ou embalagem diferente. Deve-se solicitar um conjunto de corpos de prova correspondentes e uma comparação controlada. Um certificado de análise pode definir uma verificação acordada do lote, mas não comprova uma propriedade do ciclo de vida que nunca foi testada. Separe as certificações de materiais das evidências de desempenho do rótulo impresso. Para uma auditoria, mantenha os registros eletrônicos e as imagens associadas dos corpos de prova em um repositório controlado, junto com a revisão do protocolo e a decisão, para que o revisor possa rastrear o resultado informado sem considerar o local de armazenamento como prova de validade.
Complemente quando a estrutura corresponder, mas faltar uma exposição crítica. Um resultado de armazenamento a frio não esclarece a aplicação em uma superfície coberta por condensação. A decodificação de um código de barras não esclarece a verificação formal da qualidade. Mesmo um relatório de laboratório acreditado precisa abranger o método e o escopo corretos; o relatório de 2024 de Greg Hrinya, da AD Procerta, trata dos serviços da Avery Dennison e não apresenta nenhuma alegação de acreditação para a Guanma.
Os controles da unidade acabada devem estar ativos após a qualificação. As verificações do rótulo correto durante o acabamento, o exame visual representativo da unidade concluída e os registros de produção ou controle do lote são tratados separadamente em 21 CFR 211.134. Um relatório de material não atesta essas verificações. A equipe de controle de qualidade deve registrar os itens pendentes, o responsável e as evidências necessárias para tomar uma decisão de liberação. Devem ser fornecidas evidências adicionais, especialmente quando a aprovação da amostra for apresentada como evidência para liberar produtos acabados com estrutura ou histórico de exposição diferentes.
Levantamento chave
Aprove as evidências para a estrutura e as condições que elas abrangem. Complemente uma exposição ou medição ausente. Rejeite um relatório como suporte para um corpo de prova diferente; o nome de um método de teste não corrige essa incompatibilidade.
Envie às empresas farmacêuticas um resumo rastreável da amostra e do controle de alterações
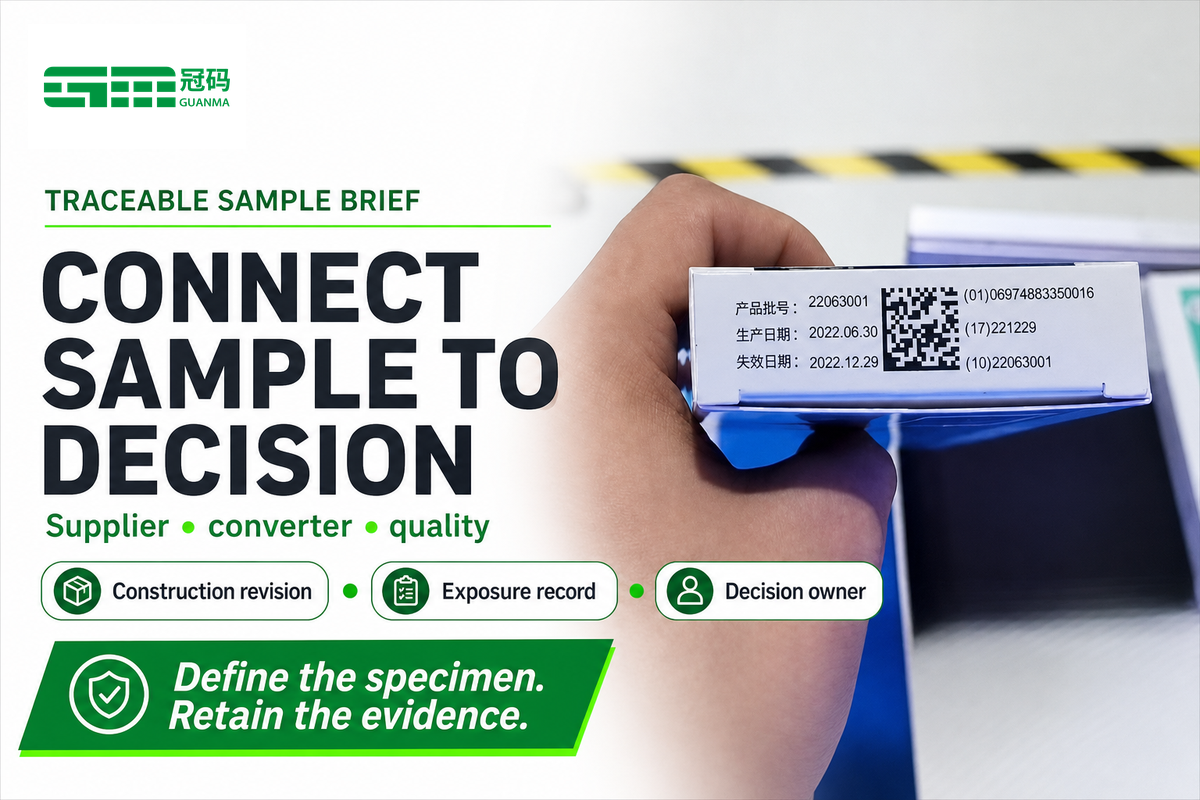
Os fornecedores devem definir o corpo de prova da mesma forma para empresas farmacêuticas, fabricantes de materiais e convertedores. Identifique quem fornece o material, quem o imprime e quem o aprova. Defina como as alterações na estrutura ou no processo serão comunicadas e como e quando as evidências serão fornecidas para fundamentar essas alterações. Identifique os requisitos específicos que um relatório do fornecedor referente à amostra correspondente deve abranger antes de fundamentar a decisão.
21 CFR 211.184 exige que os registros incluam a identificação e a quantidade da remessa, o nome do fornecedor, o lote do fornecedor, se conhecido, o recebimento, os resultados dos testes e as conclusões. Uma boa transferência de informações para compras registra essas identificações para garantir a rastreabilidade, mantendo separados os registros exigidos pelo regulamento e a ficha editorial abordada neste artigo. Use os campos de amostra e relatório para validar a correspondência das evidências e comparar materiais candidatos, mantendo as decisões de aprovação regulamentadas sob responsabilidade da função de qualidade autorizada.
A Guanma se declara fabricante de materiais autoadesivos para rótulos de papel e filme plástico. Sua oferta de materiais autoadesivos para rótulos farmacêuticos inclui papel sintético de PET e PP e papel couché. Ao solicitar amostras candidatas, informe o substrato da embalagem, as dimensões, o processo de impressão, a velocidade da linha e a exposição. Essas declarações não constituem um laboratório farmacêutico acreditado nem uma aprovação para uma embalagem específica de medicamento.
Enviar
- Identifique as revisões do material e da impressão.
- Forneça os detalhes da embalagem e da exposição.
- Solicite resultados vinculados à amostra e notificação de alterações.
Resolva antes da aprovação
- Separe as responsabilidades do fornecedor e do convertedor.
- Confirme quem é responsável por cada relatório de teste.
- Atribua a aprovação da qualidade à função autorizada.
Decisão de transição: As evidências são comparadas; a engenharia define o corpo de prova, e a qualidade aprova o escopo. Uma solicitação para produzir rótulos em conformidade exige requisitos definidos e essas funções e responsabilidades, não uma garantia do fornecedor.
Mantenha as datas de alteração do código de barras separadas da aprovação dos testes
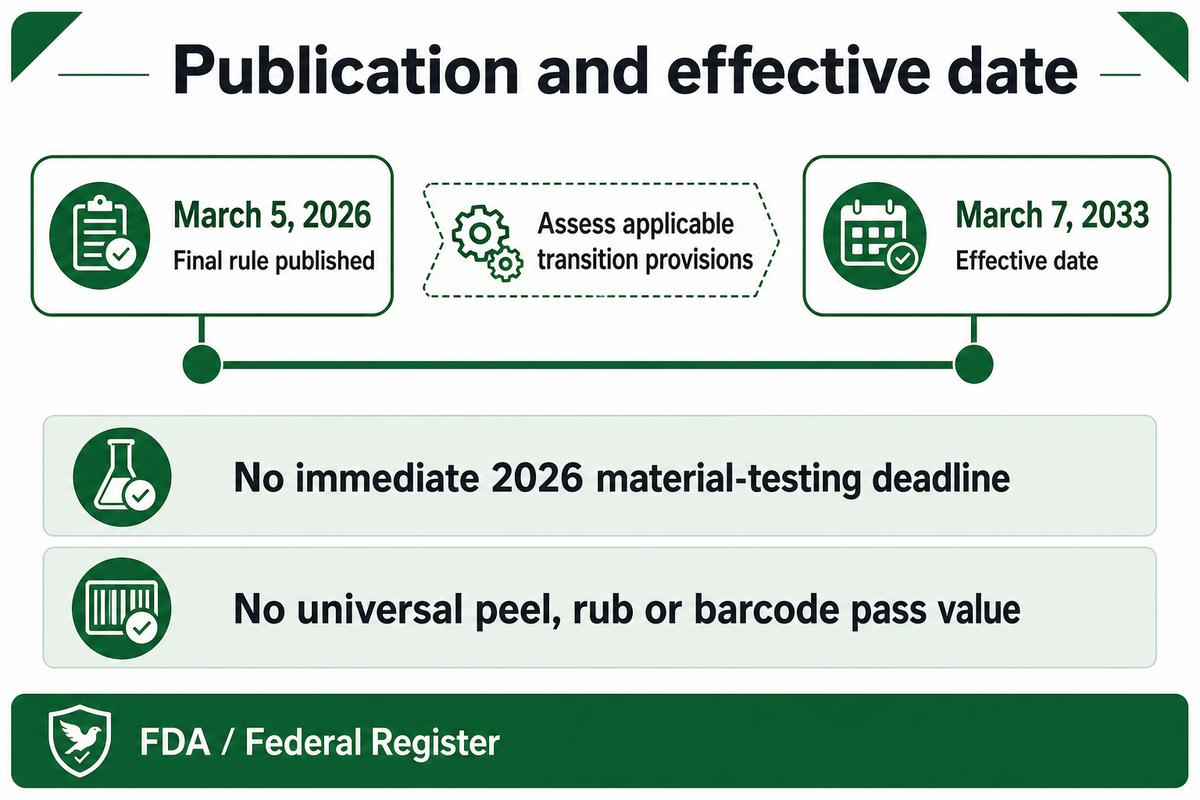
Uma futura alteração de identificador deve passar pelo controle de alterações de embalagem, com suas próprias datas e avaliação de impacto. A FDA publicou uma regra final sobre NDC e código de barras de rótulos de medicamentos em março de 2026, mas a data de vigência é 7 de março de 2033. A alteração não cria um prazo imediato para testes de materiais em 2026 nem uma classificação universal para códigos de barras; por isso, os compradores devem separar os marcos de implementação da FDA das condições de teste usadas para avaliar a estrutura atual do rótulo.
A regra final de 5 de março de 2026 implementa um formato uniforme de 12 dígitos para o código nacional de medicamentos atribuído pela FDA. O resumo do formato NDC da FDA indica que a data de vigência é 7 de março de 2033 e esclarece a diferença entre os códigos atribuídos pela FDA e os formatos usados para outras finalidades. Considere as disposições de transição pertinentes ao produto e ao programa de rotulagem em questão; publicação e implementação são marcos diferentes.
Para futuras alterações no layout ou no conteúdo dos dados da arte-final, avalie o impacto de mudanças na posição, no tamanho ou nas configurações de impressão dos dados codificados. Mais conteúdo nem sempre cabe no mesmo espaço mantendo a mesma qualidade medida. Mantenha a referência aprovada, identifique o arquivo de impressão e qualifique o símbolo para a embalagem a que se destina. Não presuma que um adesivo inalterado torna irrelevante toda a alteração do rótulo.
- Registre o marco regulatório aplicável e o revisor regulatório responsável.
- Identifique a arte-final afetada, os campos codificados e as interfaces dos sistemas eletrônicos.
- Avalie se alterações na impressão ou na aplicação exigem qualificação adicional.
- Mantenha a revisão aprovada e as evidências usadas na decisão sobre a alteração.
Limite previsto: a regra abrange formatos de códigos de barras e identificadores de produtos qualificados. Ela não abrange um novo valor de aprovação em teste de descolamento ou abrasão. Os requisitos de identificadores de produtos da DSCSA e outras obrigações de rotulagem exigem uma análise de aplicabilidade separada. Uma submissão regulatória ou um registro de alteração não deve usar esta matriz de testes de materiais para demonstrar o cumprimento desses requisitos.
Os compradores do setor farmacêutico podem preparar uma lista controlada de alterações sem descartar evidências ainda válidas só porque uma regra foi publicada. Reavalie a estrutura, a impressão e os elementos de dados afetados quando a alteração proposta estiver definida. Mantenha os resultados de materiais não relacionados, junto com o escopo e a versão originais.
Perguntas frequentes
Como funcionam os testes de rótulos farmacêuticos?
Os testes de rótulos farmacêuticos comparam corpos de prova identificados com critérios aprovados, sob condições definidas de aplicação e exposição.
Comece documentando o material, o adesivo, o sistema de impressão e a embalagem. Escolha métodos que avaliem os modos de falha esperados e, em seguida, registre as condições de preparação, exposição e inspeção. Compare os resultados medidos com a especificação aprovada e mantenha as imagens e o relatório de apoio. Um único teste não abrange todas as propriedades; portanto, as evidências faltantes devem ser identificadas antes da decisão de qualificação.
Vocês podem fornecer registros de lote e certificações de materiais?
Consulte a Guanma para saber quais documentos de lote e declarações de materiais estão disponíveis para o tipo específico de material exato que será amostrado.
Informe na solicitação o documento necessário, o código do material, a revisão e a referência do lote do fornecedor. Uma declaração de material, um certificado de análise e o registro de lote do fabricante do medicamento têm finalidades diferentes. Confirme quem emitiu cada documento e qual é seu escopo, em vez de presumir que o fornecedor do material é responsável por todos os registros de produção. Os resultados dos testes do rótulo impresso também precisam identificar a impressão do convertedor e a embalagem testada; um certificado genérico não fornece esses detalhes ausentes.
Quais materiais vocês oferecem para produtos farmacêuticos da cadeia fria?
A Guanma lista opções de materiais para rótulos de papel e filme plástico; a adequação à cadeia fria precisa ser estabelecida para o tipo específico de material e a aplicação selecionados.
Ao solicitar amostras, informe o material e a geometria da embalagem, a temperatura de aplicação, a condição de umidade e a sequência de exposição aprovada. O portfólio farmacêutico publicado inclui PET, papel sintético de PP e papel couché, mas a família do material frontal, por si só, não comprova o desempenho em condições frias. A seleção do adesivo e o sistema de impressão também são relevantes. Exija evidências para a estrutura proposta e diferencie o armazenamento a frio após a adesão inicial da aplicação em uma superfície fria ou úmida.
Vocês podem produzir rótulos que atendam aos requisitos de rotulagem farmacêutica da FDA 21 CFR?
Uma amostra de material autoadesivo para rótulos ou um relatório de teste de material não comprova o cumprimento integral dos requisitos da FDA para um rótulo farmacêutico acabado.
A Guanma fornece materiais para rótulos; o convertedor e o fabricante do medicamento têm responsabilidades distintas pela impressão, pelo conteúdo aprovado, pelos controles e pela liberação. O tipo de produto e o mercado aplicáveis determinam os requisitos de rotulagem. As regras dos EUA em 21 CFR Part 211 tratam dos controles de fabricação; 21 CFR Part 201 trata da rotulagem de medicamentos e não é um sistema de aprovação de materiais adesivos. Outras disposições específicas do produto também podem ser aplicáveis.
Informe ao fornecedor os requisitos aprovados para o material e o desempenho; em seguida, avalie amostras correspondentes e os documentos de apoio. As funções autorizadas de qualidade e regulatória devem determinar se as evidências atendem aos requisitos reais de conformidade do programa aprovado para o produto, incluindo as informações que os rótulos devem conter e as evidências necessárias para avaliar essas informações após a exposição prevista. A aprovação em testes de descolamento, limpeza ou código de barras não implica uma alegação genérica de aprovação da FDA para o material autoadesivo do rótulo. Um medicamento sob prescrição, produto OTC, embalagem para ensaio clínico ou nutracêutico não deve herdar os requisitos de outra categoria de produto apenas porque usa um material para rótulos semelhante. A mesma cautela se aplica quando um fornecedor oferece aplicações farmacêuticas e nutracêuticas em conjunto.
Informe ao fornecedor os requisitos aprovados para o material e o desempenho; em seguida, avalie amostras correspondentes e os documentos de apoio. As funções autorizadas de qualidade e regulatória devem determinar se as evidências atendem aos requisitos reais de conformidade do programa aprovado para o produto, incluindo as informações que os rótulos devem conter e as evidências necessárias para avaliar essas informações após a exposição prevista. A aprovação em testes de descolamento, limpeza ou código de barras não implica uma alegação genérica de aprovação da FDA para o material autoadesivo do rótulo. Um medicamento sob prescrição, produto OTC, embalagem para ensaio clínico ou nutracêutico não deve herdar os requisitos de outra categoria de produto apenas porque usa um material para rótulos semelhante. A mesma cautela se aplica quando um fornecedor oferece aplicações farmacêuticas e nutracêuticas em conjunto.
Qual é a quantidade mínima de pedido para rótulos farmacêuticos?
Solicite à Guanma uma cotação específica para o tipo de material; este guia de testes não estabelece uma quantidade mínima universal de pedido.
Informe a estrutura do material, a largura da bobina, o liner, a quantidade e a necessidade de amostras. Separe a cotação do material bruto do pedido de rótulos impressos ao convertedor. Confirme diretamente a disponibilidade e as condições atuais antes de se comprometer com a produção.
Quais são as técnicas de impressão mais comuns para rótulos farmacêuticos?
A impressão de rótulos farmacêuticos pode combinar uma arte-final fixa com um processo separado de impressão de dados variáveis.
A impressão flexográfica, a tecnologia de impressão digital e a impressão de dados variáveis por transferência térmica são alguns exemplos. Qualifique a tinta ou o ribbon proposto com o material frontal e a camada protetora. Uma alteração no método de impressão pode modificar a durabilidade e a qualidade do código de barras, mesmo que as dimensões do rótulo e a arte-final aprovada permaneçam iguais.
Vocês oferecem rótulos com evidência de violação para produtos farmacêuticos?
Consulte a Guanma sobre a estrutura exata do rótulo com evidência de violação e obtenha evidências para a embalagem a que se destina.
Rótulos e lacres com evidência de violação exigem um indicador de abertura definido e um teste de aplicação. Um recurso holográfico, por si só, não demonstra evidência de violação. Nem este guia nem uma lista geral de materiais comprovam uma oferta específica de produto, um resultado de segurança ou uma exigência regulatória aplicável.
Solicite amostras com base no seu resumo de testes
Envie à Guanma informações sobre sua embalagem, as dimensões do rótulo, o sistema de impressão, as condições de aplicação e a exposição prevista. Solicite materiais autoadesivos para rótulos candidatos e as evidências específicas do tipo de material necessárias para seu plano de qualificação.
Converse sobre os requisitos de teste dos seus rótulosEscopo técnico: as matrizes são recursos editoriais de planejamento baseados em regulamentos públicos, resumos de métodos e orientações de engenharia e científicas atribuídas às respectivas fontes. Elas não são resultados de testes, procedimentos completos de normas nem aprovações de produtos. A Guanma não forneceu dados proprietários de testes farmacêuticos para este artigo. As funções autorizadas do fabricante do medicamento são responsáveis por garantir os requisitos aprovados e as evidências de apoio ao produto.
Artigos Relacionados
- Normas de teste de durabilidade de rótulos e escopo dos métodos
- Qualificação de amostras e aceitação de lotes
- Como escolher entre filmes de PET e BOPP para rótulos
- Perfil de fabricação de materiais para rótulos da Guanma
Referências e fontes
- 21 CFR 211.122: materiais de rotulagem e embalagem, eCFR.
- Jenke et al., estudo de lixiviação simulada, 2017, PDA Journal of Pharmaceutical Science and Technology; resumo público indexado pelo PubMed.
- Susan Ritter, Planejamento e execução da qualificação de rótulos, 2020, Packaging Strategies.
- ASTM D6252/D6252M-98(2025), ASTM International; escopo público.
- Métodos de teste da FINAT, FINAT; lista pública de métodos.
- 21 CFR 610.60: rótulos de embalagens de produtos biológicos, eCFR.
- ASTM D5264-98(2019), ASTM International; escopo público.
- Lançamento do ribbon de transferência térmica da DNP, outubro de 2026, Steve Katz, Label & Narrow Web; comunicado do fornecedor.
- Dez etapas para adicionar um código de barras ao seu produto, GS1; seção sobre plano de qualidade.
- Códigos de barras 2D no ponto de venda do varejo, GS1; apenas para distinguir os aspectos gerais da verificação.
- 21 CFR 211.160: controles laboratoriais, eCFR.
- Relatório de acreditação da AD Procerta, maio de 2024, Greg Hrinya, Label & Narrow Web; comunicado de serviços da Avery Dennison.
- 21 CFR 211.134: inspeção de produtos farmacêuticos, eCFR.
- 21 CFR 211.184: registros de rotulagem, eCFR.
- Revisão do formato do National Drug Code e dos requisitos para códigos de barras em rótulos de medicamentos, 5 de março de 2026, U.S. Food and Drug Administration, Federal Register.
- Formato do National Drug Code, U.S. Food and Drug Administration.