Ponte en contacto con Guanma

Las pruebas de etiquetas farmacéuticas evalúan la capacidad de una estructura de etiqueta impresa específica para permanecer adherida y legible en el envase previsto, tras distintas formas de manipulación, exposición y almacenamiento. Por ello, para aprobarla se necesitan pruebas que vayan más allá de una ficha técnica del adhesivo o de un escaneo exitoso del código de barras. La aprobación debe basarse en información trazable sobre la muestra ensayada, las condiciones de ensayo, el resultado medido y los criterios de aceptación establecidos antes del ensayo.
Actualizado en octubre de 2026
Datos clave: defina el ensayo antes de pedir muestras
- Muestra de ensayo: material frontal, adhesivo, sistema de impresión y capa protectora sobre el sustrato previsto.
- Diferencias entre métodos: la adhesión por pelado, la permanencia de la etiqueta en un envase curvo, la durabilidad de la impresión y la verificación del código de barras responden a preguntas distintas.
- Aceptación: use la especificación aprobada del producto y del proceso; los nombres de los métodos no establecen un valor universal de aprobación.
- Evidencia: identifique la muestra, la revisión del protocolo, la secuencia de exposición, el resultado y la persona responsable de la decisión.
Las pruebas de etiquetas farmacéuticas validan una estructura impresa para un envase y una exposición determinados. Se necesita evidencia por separado sobre adhesión, legibilidad y calidad del código de barras. Establezca los criterios de aceptación antes del ensayo y conserve un informe vinculado a la muestra.
Puntos clave
- Un buen resultado de pelado en un panel plano no evalúa el levantamiento de los bordes en un vial curvo.
- El almacenamiento en frío después de la adhesión y la aplicación sobre una superficie fría y húmeda son desafíos distintos.
- Un código de barras legible aún puede contener datos incorrectos o tener un grado de calidad insuficiente.
- La validación del material respalda una decisión específica; no establece el cumplimiento normativo integral de las etiquetas farmacéuticas.
Qué deben demostrar las pruebas de etiquetas farmacéuticas
Una prueba de etiquetas farmacéuticas evalúa una propiedad del material o de la impresión en condiciones definidas. Aunque el alcance del ensayo puede incluir adhesión, legibilidad conservada y calidad del código de barras, la aprobación del diseño gráfico, la compatibilidad química y el etiquetado de la unidad terminada siguen siendo aspectos independientes cuando un mismo proyecto de envase farmacéutico necesita evidencia sobre todos ellos.
En la fabricación de medicamentos en EE. UU. contemplada por 21 CFR 211.122(a)-(c), los materiales de etiquetado y envase deben recibirse bajo control, muestrearse de forma representativa y someterse a pruebas o inspección antes de su uso. Su liberación bajo estos controles de buenas prácticas de fabricación vigentes (GMP) depende de que existan especificaciones escritas adecuadas. Esa sección no establece una fuerza de pelado, una cantidad de frotados ni un grado de calidad universal para el código de barras en todas las pruebas de etiquetas farmacéuticas.
¿Es necesario realizar pruebas de etiquetas farmacéuticas?
Los requisitos regulatorios aplicables y un sistema de calidad aprobado determinan qué inspecciones o pruebas son necesarias. Para la validación de ingeniería, se requiere un plan basado en riesgos para el envase previsto. Que una muestra tenga una apariencia aceptable al recibirse no constituye evidencia válida de su desempeño después de la impresión, la aplicación y la exposición.
Los hallazgos en la industria farmacéutica aportan evidencia para una decisión específica sobre el envase. La seguridad del paciente y la integridad del producto también dependen de factores ajenos a esta matriz de pruebas de materiales; en este marco editorial no se han medido reducciones de errores de etiquetado ni de retiros de productos. Mantenga claros estos límites.
- Validación del material: ¿puede la estructura definida soportar el uso previsto?
- Aprobación del diseño gráfico y de los datos: ¿la etiqueta contiene la información aprobada?
- Controles de producción: ¿llegó la etiqueta correcta al envase correcto?
- Evaluación de compatibilidad: ¿el sistema de envase necesita evidencia independiente de idoneidad química?
Un estudio de 2017 de Dennis Jenke y sus coautores ilustra este último límite. El resumen que los autores hicieron público describe un modelo con una botella de LLDPE, un cierre, una etiqueta adhesiva y una bolsa exterior de aluminio, almacenado hasta 6 months a 40 °C. Las sustancias relacionadas con la etiqueta pueden migrar al contenido simulado sin que la etiqueta esté en contacto directo con él. El resumen del estudio de migración del modelo no demuestra cómo se comportan los materiales para etiquetas de Guanma, todos los envases plásticos ni los viales de vidrio. Los resultados de durabilidad física por sí solos no responden esa pregunta química.
Límite de la aprobación: encargue la evaluación que falta cuando un informe responde a otra pregunta. Consulte la guía de verificación de etiquetas farmacéuticas que acompaña este documento para revisar el texto aprobado, los datos variables y los controles de liberación.
Defina la etiqueta, el envase y la línea de envasado antes de realizar pruebas
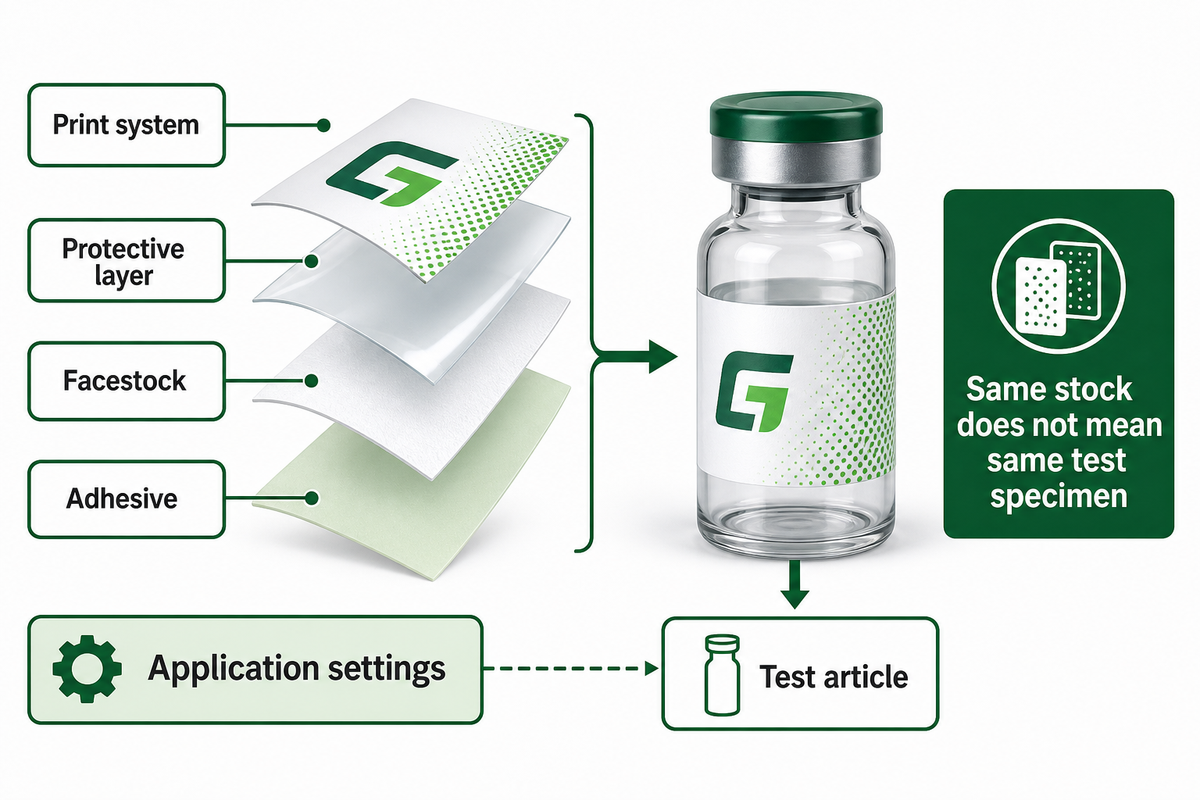
Los resultados del ensayo corresponden a una estructura de etiqueta y una aplicación definidas, no solo al nombre del material frontal. Especifique el grado de material, el sistema de impresión, la superficie del envase y los ajustes de aplicación antes de decidir qué muestras usar. Identifique las condiciones de almacenamiento y la secuencia de manipulación previstas para que otras personas puedan reconocer los límites de la prueba.
La rigidez de los distintos materiales frontales influye en cómo sigue una etiqueta una superficie curva, y el comportamiento del adhesivo depende de la superficie con la que entra en contacto. Por eso, la descripción del ensayo debe incluir tanto las propiedades físicas como las condiciones de la interfaz para que los resultados puedan interpretarse. La tinta, la cinta de transferencia térmica y la película de laminación protectora influyen en la resistencia de la información impresa al contacto y al frote. Por este motivo, un panel de cartón, un vial de vidrio recubierto y un envase plástico requieren descripciones distintas, aunque las dimensiones de sus etiquetas sean iguales. Indicar el mismo material para etiquetas no identifica la superficie ni la geometría del conjunto que se ensaya.
“Las pruebas deben representar las condiciones a las que estará expuesto el etiquetado”
Plan de validación de etiquetas en 3 etapas
El plan de validación de etiquetas en 3 etapas es una secuencia editorial para probar la estructura, someter el envase etiquetado a condiciones exigentes y revisar la línea de producción.
- Evalúe la estructura. Seleccione pruebas pertinentes de materiales e impresión con material identificado y preparación controlada.
- Someta el envase etiquetado a condiciones exigentes. Reproduzca las condiciones de la superficie, la curvatura, la exposición y la recuperación; inspeccione la etiqueta completa.
- Revise la línea piloto. Evalúe la dispensación, la colocación y la inspección con los ajustes de operación previstos antes de tomar una decisión de producción.
Veamos un ejemplo de los desafíos que implica cambiar una tecnología existente: reemplazar la etiqueta de papel de un vial de medicamento por una etiqueta de película. Aunque se dispone del informe de pelado de la película, el convertidor de etiquetas quiere usar otra cinta de transferencia térmica y otra capa protectora. El ingeniero de envases quiere conocer la estructura impresa propuesta en el vial previsto, incluido el tratamiento de la superficie del vial. Luego, los operadores revisan el desprendimiento del liner y la colocación con el aplicador elegido. El personal de calidad inspecciona las muestras sometidas a condiciones exigentes según los criterios aprobados y registra cualquier desviación. Si bien el informe de pelado de la película es una buena herramienta de evaluación inicial, no abarca el nuevo sistema de impresión, la geometría del envase ni el sistema de dispensación. Por lo tanto, se necesitan otras pruebas para validar los cambios.
En los ensayos, informe las mediciones del rendimiento en envases/min, las dimensiones de la etiqueta en mm y la temperatura de aplicación en °C. Estos valores son datos medidos que se incorporan al proceso. No demuestran que los ajustes predeterminados sean adecuados ni constituyen ajustes recomendados. Una propuesta de película adhesiva de PET aún requiere esta definición de la aplicación, sobre todo si las etiquetadoras dispensan una estructura modificada con un liner, una trayectoria de alimentación o una configuración de aplicación distintos de los usados en la prueba inicial.
Objeción del comprador: un proveedor puede proporcionar únicamente datos del material sin imprimir. Conserve los datos recibidos, pero solicite al convertidor de etiquetas y a la línea de envasado la evidencia necesaria para sustentar la estructura terminada.
Revise la adhesión y el levantamiento de los bordes en viales pequeños
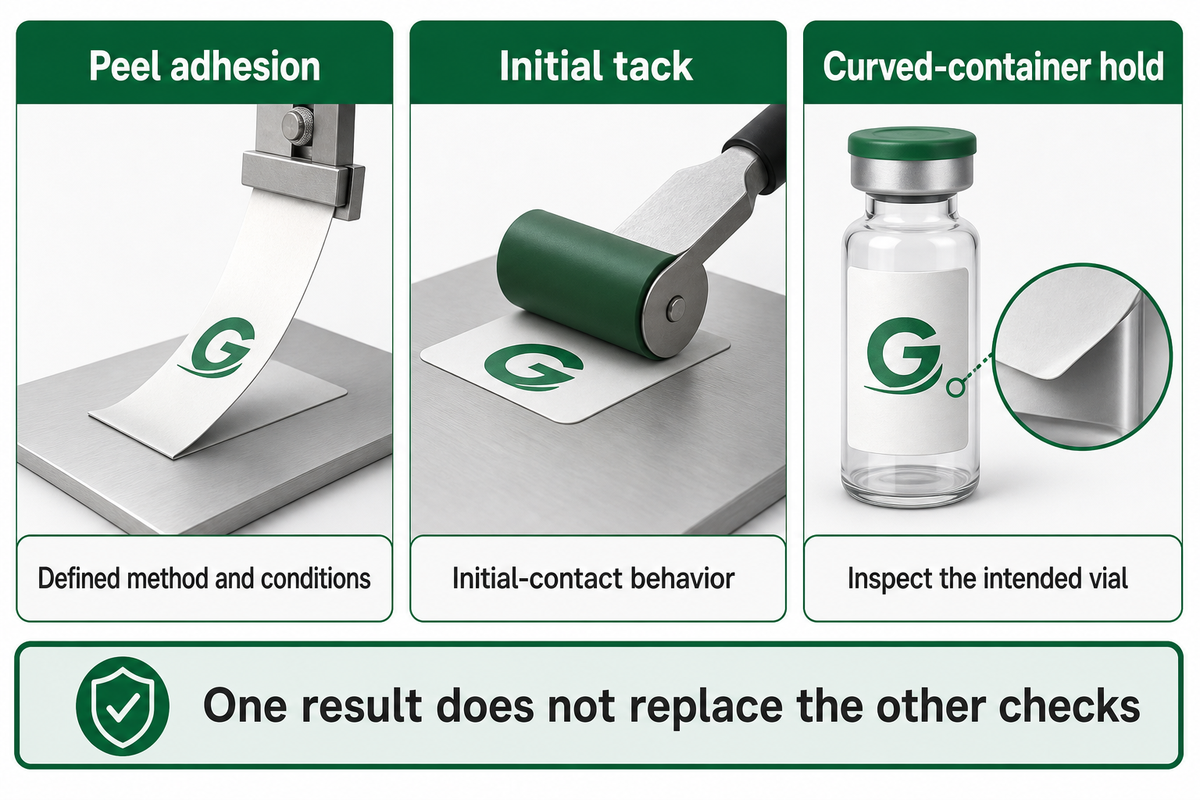
El pelado, la adhesión inicial y la permanencia de la etiqueta en un envase curvo representan características distintas de comportamiento. Debe usarse un método de pelado adecuado para evaluar muestras identificadas entre sí en condiciones comparables, y las etiquetas deben examinarse en los viales previstos. El levantamiento de los bordes, la formación de túneles y la superposición dependen de la estructura y la geometría. Una medición en un panel plano no permite determinar de manera concluyente si el resultado es aplicable.
ASTM D6252/D6252M-98(2025) evalúa la adhesión por pelado a 90° de materiales para etiquetas sensibles a la presión. Aunque su alcance permite usar las superficies de interés y recomienda emplear sustratos representativos, los soportes rígidos o que se estiran con facilidad pueden complicar la interpretación de la fuerza medida. Una fuerza medida más alta no significa necesariamente que la etiqueta sea más adecuada en general. La idoneidad de la etiqueta aún requiere evidencia específica de la aplicación que vaya más allá de este método de pelado.
| Método | Propiedad o exposición | Limitaciones/No apto para |
|---|---|---|
| FINAT FTM 1 | Pelado a 180°, 300 mm/min | No es intercambiable con un ángulo o una velocidad de pelado distintos. |
| FINAT FTM 2 | Pelado a 90°, 300 mm/min | Una muestra plana no reproduce todas las geometrías de los viales. |
| ASTM D6252 | Pelado a 90° de material para etiquetas | Los soportes rígidos o que se estiran pueden distorsionar las comparaciones. |
| FINAT FTM 8 | Resistencia al cizallamiento | No es un resultado de pelado ni de adhesión inicial. |
| FINAT FTM 9 | Agarre inicial en bucle | No demuestra la permanencia de la etiqueta en el envase tras el envejecimiento. |
| FINAT FTM 13 | Adhesión a baja temperatura | Defina si se representa la aplicación o exposición real. |
| FINAT FTM 24 | Permanencia sobre mandril | Seleccione la geometría aplicable y conserve una prueba en envase. |
| FINAT FTM 16 / 17 | Resistencia química por contacto localizado o inmersión en el producto químico | Una exposición por contacto localizado no reproduce una inmersión continua. |
| FINAT FTM 27 | Resistencia de la impresión al frote en etiquetas impresas con UV | No amplíe sin indicarlo el alcance declarado del sistema de impresión. |
La identificación de los métodos proviene de la lista pública de métodos de ensayo de FINAT y del alcance público de ASTM. Es un mapa de selección, no un procedimiento completo. FINAT distingue claramente sus métodos de ensayo de las especificaciones de desempeño; antes de realizar un ensayo, debe consultarse el procedimiento completo.
Para los productos biológicos comprendidos en su alcance, 21 CFR 610.60(e) exige que una parte suficiente del envase quede descubierta a lo largo de toda su longitud o circunferencia para permitir la inspección del contenido. Una adhesión fuerte no resuelve el problema de un área de inspección obstruida, y la cláusula no establece un ancho mínimo de ventana en mm que pueda añadirse a un plano sin evaluar el envase y las condiciones aplicables.
Criterio de comparación: revise el ángulo y la velocidad de pelado, el sustrato, el acondicionamiento y el tiempo de permanencia antes de comparar informes. Registre el levantamiento de los bordes en el envase previsto, en la ubicación y dentro del límite acordados. Consulte la explicación sobre el levantamiento de etiquetas para conocer este modo de falla.
Someta las etiquetas para la cadena de frío a condiciones reales de condensación
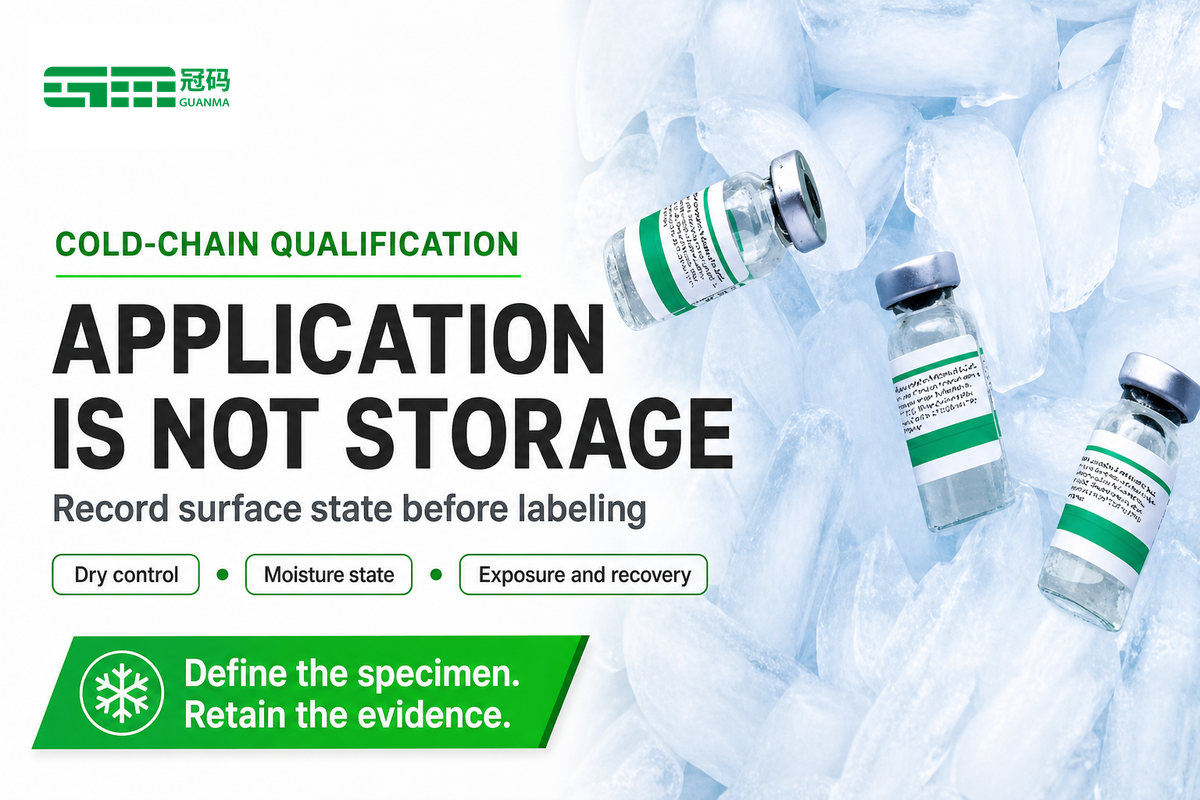
En las pruebas de etiquetas para la cadena de frío, hay que distinguir las condiciones durante la aplicación de las condiciones posteriores a la formación de la adhesión. Aplicar una etiqueta sobre un envase seco y luego refrigerarlo no demuestra que la etiqueta se adhiera a una superficie con condensación. Siga los procedimientos aprobados y luego inspeccione la etiqueta durante la exposición y después del tiempo de recuperación establecido. La lista de métodos de FINAT identifica FTM 13 como método de adhesión a baja temperatura; consulte el método completo antes de usarlo en un protocolo de validación.
Use las condiciones aprobadas del producto para la prueba e incluya el desafío de aplicación en frío en el estudio si así opera la línea y si el estudio puede reproducir el estado de la superficie en el momento en que la etiqueta entra en contacto. Incluya congelación, descongelación o esterilización solo si el envase está expuesto a ellas. Un desafío acelerado debe justificarse y guardar relación con el uso; aumentar la severidad del desafío por sí solo no es justificación suficiente.
- Aplicación en seco y exposición posterior al frío: registre el estado inicial de la superficie y el intervalo de formación de la adhesión.
- Aplicación en frío y en seco: verifique que la preparación y las condiciones ambientales mantengan ese estado.
- Aplicación sobre una superficie con condensación: documente el estado de humedad y el tiempo entre retirar el envase y etiquetarlo.
- Inspección tras la recuperación: revise la adhesión, los defectos visibles y la legibilidad en los puntos de inspección definidos en el protocolo.
Supongamos que el envase de un producto biológico tiene aprobada una exposición de almacenamiento de 2-8 °C y que sus envases se etiquetan después de un traslado controlado al área de etiquetado. El equipo del ensayo documenta primero la temperatura de la superficie del envase y la presencia de humedad. Si el envase está seco, registra esa condición y la compara con un desafío de condensación justificado en el material evaluado. Ambos grupos usan el mismo sistema de impresión y los mismos ajustes de aplicación. El personal de calidad documenta la exposición, la recuperación y las observaciones. Estas condiciones hipotéticas del ensayo no modifican los requisitos del producto aprobado. El ensayo del envase debe respetar las limitaciones del producto.
Error común: interpretar una declaración de temperatura de servicio como prueba de que la etiqueta se puede aplicar sobre una superficie fría es un error común. Solicite el intervalo de aplicación específico del grado de material y evidencia del estado de humedad evaluado. La exposición representativa del ciclo de vida, recomendada por Susan Ritter, debe representar el ciclo de vida real; no establece un tiempo universal de permanencia en frío ni una cantidad de ciclos de congelación.
Para un proyecto de 2-8 °C, el informe también debe indicar la temperatura de aplicación medida, la condición de humedad y la duración de la exposición. Registrar solo la condición de almacenamiento deja sin definir el paso de adhesión para quien revise la evidencia posteriormente. Hasta que esa secuencia se añada al informe, el caso no debe respaldar esta aplicación.
Pruebe la impresión frente a la abrasión y al producto químico real usado para limpiar
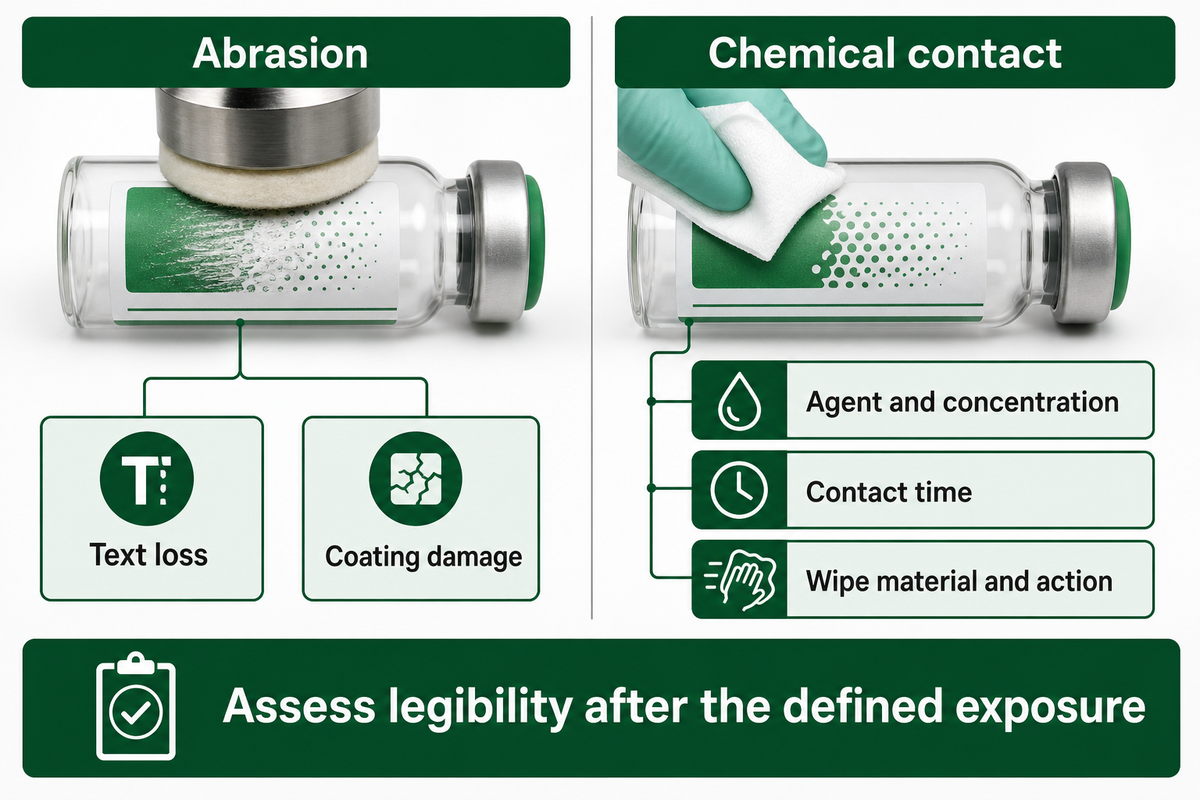
Las pruebas de durabilidad de impresión deben someter a evaluación la estructura impresa completa, incluido cualquier contacto o frote que pueda ocurrir durante el uso. Después de definir la tinta, la cinta de transferencia térmica, el recubrimiento y el material frontal, determine el reactivo real, su concentración, el tiempo de contacto y la acción mecánica. Luego evalúe la calidad de la información crítica y de los códigos de barras tras la exposición, en vez de aceptar como evidencia que una etiqueta en blanco no haya cambiado.
El alcance público de ASTM D5264-98(2019) describe la comparación en laboratorio de la abrasión de material impreso mediante un equipo de frote Sutherland o similar. Se centra en sustratos planos y condiciones de comparación acordadas. Las pruebas de contacto localizado e inmersión en productos químicos de FINAT corresponden a condiciones de exposición distintas. Las pruebas de adhesión de la tinta y de resistencia de la impresión al frote también responden preguntas diferentes.
Una prueba de limpieza debe especificar el agente real —producto o composición—, la concentración, la humectación, el tiempo de contacto, el material del paño y la acción aplicada al limpiar. El resultado debe compararse con los criterios de aceptación aprobados para la exposición definida, no con una afirmación de resistencia sin especificar. Elija antes del ensayo qué se evaluará: pérdida de texto, manchas por arrastre, transferencia de color, daño a la capa protectora o disminución del grado del símbolo. Una afirmación de resistencia al alcohol no especifica por sí sola ninguna de estas condiciones. Defina qué información debe poder leer un farmacéutico y otros profesionales de la salud después de manipular la etiqueta, y luego evalúe si sigue siendo legible frente a la referencia aprobada; no se base en una impresión general de que el diseño gráfico parece aceptable.
Un convertidor de etiquetas ofrece una nueva cinta de transferencia térmica para imprimir datos variables en una etiqueta existente. El material y el diseño gráfico se mantienen iguales. Sin embargo, la fecha de caducidad se emborrona después de una exposición representativa a la limpieza. El comprador pregunta si el material es defectuoso. El ingeniero divide la pregunta en dos partes: la revisión de adhesión de la tinta se refiere a la interfaz entre la impresión y la etiqueta; la prueba de limpieza evalúa el sistema impreso frente al reactivo y la acción aplicados. El informe debe indicar cuál de estas preguntas se abordó. Una comparación controlada identificaría el material frontal y los ajustes de impresión, cambiaría la cinta propuesta y conservaría muestras antes y después de la exposición. El foco está en el sistema sometido a las condiciones de ensayo. Ni una prueba satisfactoria de frote en seco ni un nombre de medicamento intacto sustituirían la legibilidad de los datos de caducidad después del contacto con las condiciones de ensayo.
Un ejemplo fechado muestra por qué el sistema de impresión debe identificarse por separado: el informe de Steve Katz sobre la cinta DNP de octubre de 2026 describe el lanzamiento de un proveedor dirigido a la impresión para el sector sanitario expuesta al alcohol. Informa afirmaciones del producto, no pruebas independientes para la estructura de etiquetas de otro fabricante.
Objeción del comprador: Si no hay muestras impresas ni un informe de exposición, solicite estos registros para establecer si el proveedor probó la estructura impresa y no solo el material sin imprimir. Si la estructura cambia al usar una película de laminación protectora resistente a productos químicos, no debe considerarse automáticamente evidencia aplicable a todas las tintas y reactivos.
Verifique la calidad del código de barras después de la exposición
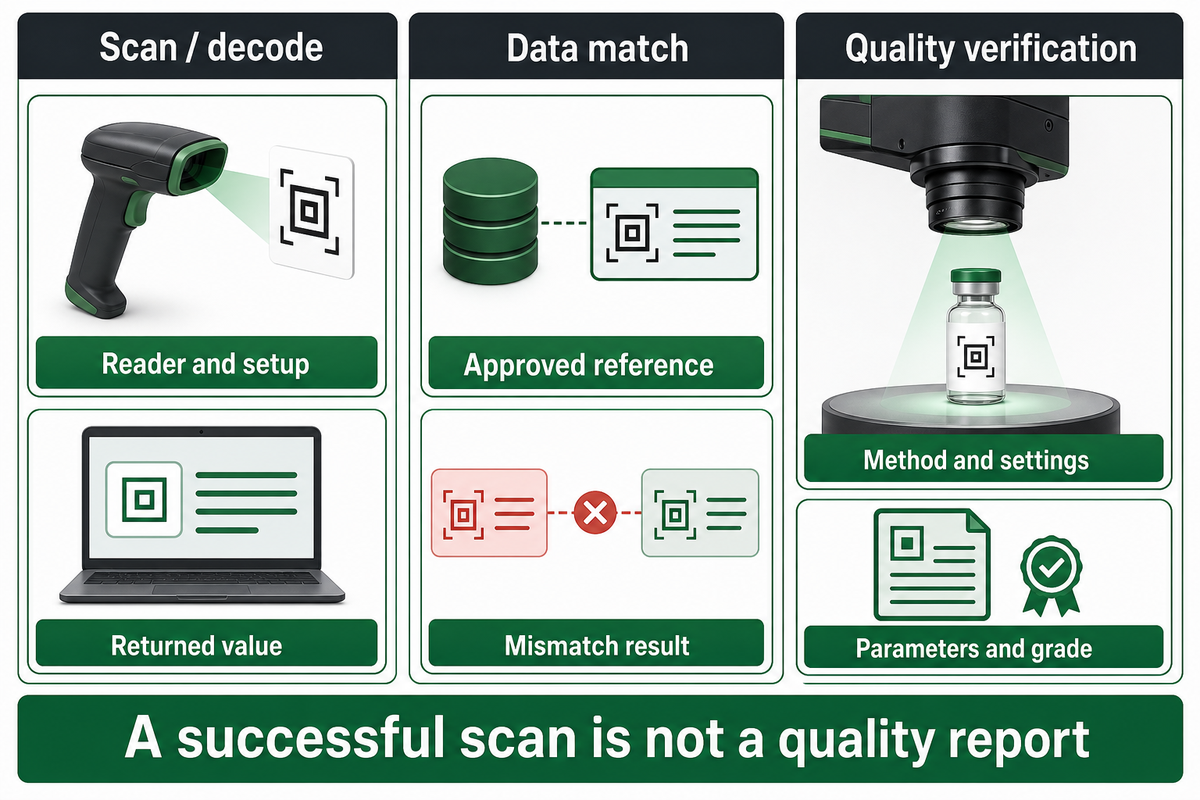
Las pruebas de verificación de códigos de barras requieren registros independientes de decodificación, datos aprobados y calidad de impresión. Un escaneo de prueba muestra la información decodificada del código de barras en cuestión bajo las condiciones del lector utilizado. Como un verificador evalúa un símbolo impreso según los requisitos, algunos símbolos pueden decodificarse en las condiciones de prueba del lector y aun así no cumplirlos. Por tanto, repita las verificaciones pertinentes después de la exposición si el símbolo está sujeto a abrasión, distorsión o contaminación que pueda afectar la calidad de impresión.
La guía para crear planes de calidad para la evaluación de códigos de barras de GS1 identifica ISO/IEC 15416 para símbolos lineales e ISO/IEC 15415 para símbolos bidimensionales. El grado requerido depende de la aplicación. Aunque es necesario especificar e informar la apertura y la longitud de onda del verificador, indicar solo la letra del grado no basta para describir plenamente el resultado de una evaluación.
| Verificación | Grabar | Límite |
|---|---|---|
| Escaneo y decodificación | Lector, configuración, valor obtenido y muestra | No demuestra que todos los lectores puedan decodificarlo. |
| Coincidencia de datos | Referencia aprobada, campos codificados y resultado de discrepancias | Los datos correctos no demuestran la calidad de impresión. |
| Verificación de calidad | Método aplicable, ajustes, parámetros y grado | Un grado no aprueba el contenido del medicamento ni la identidad del producto. |
¿Las etiquetas farmacéuticas pueden incluir códigos de barras o datos variables?
Las etiquetas farmacéuticas pueden incluir códigos de barras y datos variables según lo permitan el diseño aprobado y los requisitos aplicables. Otros elementos, como el número de serie, los lotes y la fecha de caducidad, requieren datos y contenido aprobados, además de calidad de impresión conservada. Por ello, consulte los datos aprobados, registre la inspección y examine la información legible por personas, si la hay, conforme al diseño aprobado.
En los códigos de barras 2D, como los códigos DataMatrix, describa el caso de uso y el entorno de escaneo del símbolo. La explicación de GS1 sobre la verificación 2D en el comercio minorista aclara la diferencia entre un lector y un verificador. Sus tablas de aceptación para comercios minoristas no son límites universales para productos farmacéuticos; los identificadores únicos y las funciones contra la falsificación requieren sus propias reglas de datos aprobadas.
Decisión sobre el informe: solicite los ajustes de medición cuando dos informes distintos indiquen grados diferentes. Conserve los resultados previos y posteriores a la exposición para las mismas muestras identificadas. Los registros de inspección por software deben indicar qué se verificó. Un pitido no demuestra toda la cadena de evidencia; por lo tanto, la automatización y un pitido no constituyen una verificación exhaustiva.
Use una matriz de pruebas de etiquetas con 7 controles y registre la decisión
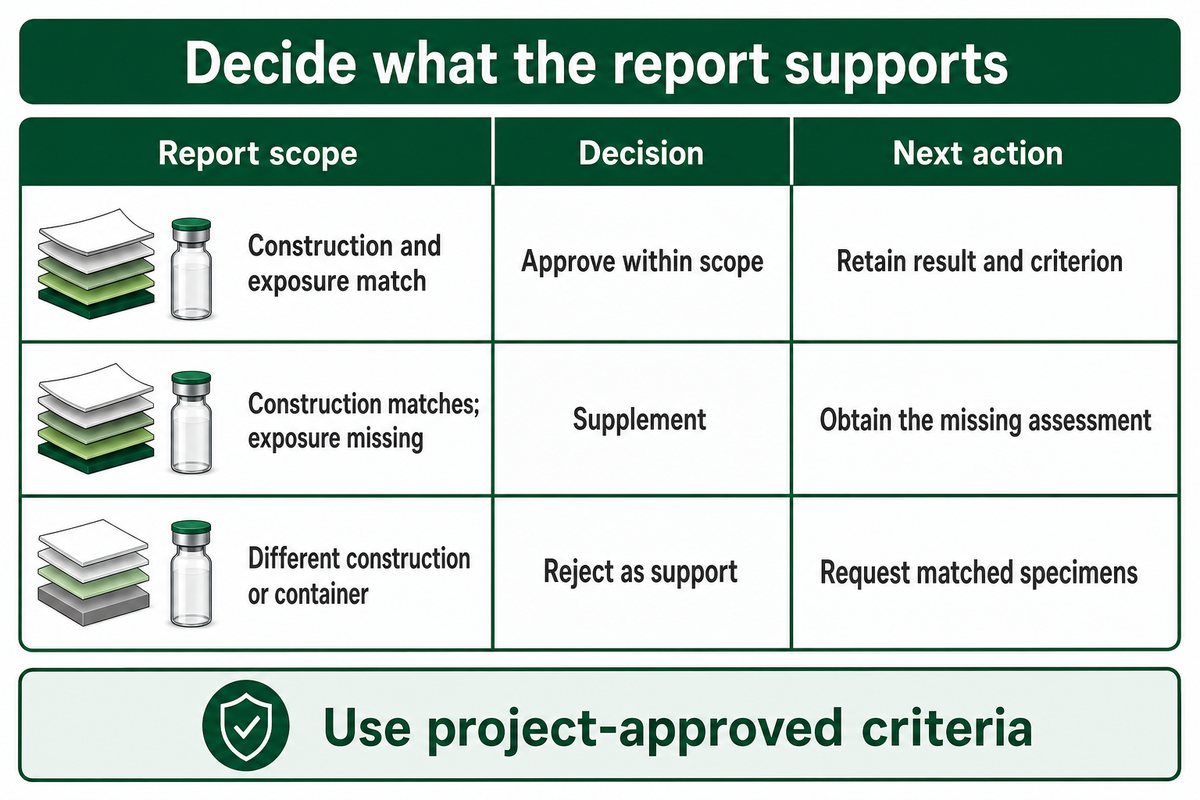
Una matriz de validación eficaz relaciona cada modo de falla con un método de ensayo, variables controladas, un resultado observado y criterios de aceptación aprobados. Defina las responsabilidades antes del ensayo. Clasifique cada informe como aplicable, necesitado de información complementaria o fuera de alcance. No considere que todos los resultados aprobatorios constituyen evidencia intercambiable para el envase propuesto o una variante en proceso de validación.
Matriz de pruebas de etiquetas con 7 controles
La matriz de pruebas de etiquetas con 7 verificaciones es una herramienta editorial de planificación que relaciona los modos de falla del material impreso y procesado con la evidencia necesaria para tomar una decisión de validación definida.
| Control | Definir antes de las pruebas | Medir / conservar | Limitaciones/No apto para |
|---|---|---|---|
| Estructura de la etiqueta e identidad de la muestra | Material frontal, adhesivo, impresión, recubrimiento, revisión y envase | Código de muestra, referencia del lote y fotografías | Las muestras sin identificar no permiten validar la estructura propuesta. |
| Adhesión y contacto inicial | Método aplicable de desprendimiento por pelado o tack, sustrato, preparación y tiempo de permanencia | Fuerza con unidad, condiciones del método y modo de falla | No compare los valores a 90° y 180° como si fueran resultados equivalentes. |
| Permanencia de la etiqueta adherida en envases curvos | Diámetro, dimensiones de la etiqueta, superficie y geometría del traslape | Medición del levantamiento de los bordes, formación de túneles e imágenes de inspección | Los datos obtenidos en paneles planos no evalúan la geometría real del vial. |
| Exposición Ambiental | Condiciones de aplicación, temperatura, humedad y secuencia del ciclo de vida | Registro de exposición y observaciones de recuperación definidas | El almacenamiento en frío por sí solo no demuestra que la etiqueta pueda aplicarse sobre una superficie húmeda. |
| Abrasión y manipulación | Estructura impresa, configuración del frote y nivel de exigencia acordado | Estado del texto crítico, daño del recubrimiento y resultado del símbolo | Un resultado de frote en seco no demuestra resistencia química. |
| Contacto con sustancias químicas | Reactivo, concentración, tiempo de contacto y acción de limpieza | Emborronamiento, transferencia, desprendimiento y legibilidad conservada | Probar un reactivo no demuestra resistencia universal. |
| Código de barras y conservación de datos | Símbolo, datos aprobados, grado de material aplicable y configuración del verificador | Decodificación, coincidencia de datos e informe de verificación antes y después | Las pruebas de materiales no sustituyen la aprobación de la etiqueta del medicamento. |
Fundamento del marco: se basa en los alcances públicos de los métodos de FINAT y ASTM, las pautas de verificación de GS1 y el enfoque de validación del ciclo de vida de Ritter. La organización en siete verificaciones es editorial. Añada evaluaciones de compatibilidad química del producto, evidencia de manipulación o ventana de inspección, que quedan fuera del alcance de esta matriz de pruebas de materiales.
21 CFR 211.160 exige que la unidad de control de calidad revise y apruebe las especificaciones, los planes de muestreo y los procedimientos apropiados, así como sus cambios, dentro del alcance de esa regulación. Como las muestras deben ser representativas y estar debidamente identificadas, el proceso controlado correspondiente debe determinar la cantidad de muestras y los criterios de aceptación; la matriz no asigna una cantidad de muestras.
Hoja de evidencia de la muestra al informe
La hoja de evidencia de la muestra al informe es un registro de transferencia que permite al revisor relacionar un resultado de prueba con la estructura de la etiqueta, el envase y la decisión que representa.
| Campo | Dato que debe solicitarse | Decisión que respalda | Limitaciones/No apto para |
|---|---|---|---|
| Identidad de la muestra | Código único de muestra y referencia de recepción | Relacionar el informe con las muestras físicas | El nombre de una familia de materiales no es suficiente. |
| Estructura del material | Material frontal, adhesivo, recubrimiento y revisión del grado de material | Verificar que coincida la estructura de la etiqueta | Un cambio de capa puede invalidar la comparación. |
| Sistema de impresión | Tinta o cinta de transferencia térmica, impresora y ajustes controlados | Evaluar la pertinencia para el sistema impreso | La evidencia del material sin imprimir no cubre los datos impresos. |
| Contenedor | Material, tratamiento superficial y diámetro en mm | Verificar el sustrato y la geometría | La evidencia obtenida en paneles de acero puede requerir una prueba en vial. |
| Aplicación | Temperatura superficial en °C, humedad y ajustes del aplicador | Verificar las condiciones de formación de la adhesión inicial al envase | El almacenamiento posterior no define las condiciones de aplicación. |
| Protocolo | Método y versión, preparación, tiempo de permanencia y desviaciones aprobadas | Comparar la ejecución de las pruebas | Las diferencias de ángulo o velocidad requieren interpretación. |
| Exposición | Concentración, duración y secuencia reales | Evaluar la cobertura del ciclo de vida | Un nivel de exigencia no especificado no puede reproducirse. |
| Resultados | Observaciones individuales, unidades, imágenes y modos de falla | Revisar el parámetro medido | Un sello de aprobado oculta la base del muestreo. |
| Registro del código de barras | Símbolo, verificador, apertura, longitud de onda y grado de material | Interpretar la medición de calidad | La decodificación por sí sola no proporciona un grado de calidad. |
| Aprobación | Revisión del criterio, revisor, fecha y limitación | Autorizar únicamente el alcance documentado | La aprobación de una muestra no valida todos los lotes posteriores. |
Cuándo no aprobar la estructura de la etiqueta propuesta
Aunque un informe describa el comportamiento de un sistema, la decisión sobre el material debe quedar pendiente si el informe corresponde a otro adhesivo, sistema de impresión o envase. Solicite un conjunto de muestras coincidentes y una comparación controlada. Un certificado de análisis puede definir una verificación acordada del lote, pero no puede demostrar una propiedad del ciclo de vida que nunca se evaluó. Distinga las certificaciones de materiales de la evidencia del desempeño de la etiqueta impresa. Para una auditoría, conserve los registros electrónicos y las imágenes asociadas de las muestras en un repositorio controlado, junto con la revisión del protocolo y la decisión, para que el revisor pueda rastrear el resultado informado sin tratar la ubicación de almacenamiento como prueba de validez.
Complemente la evidencia cuando la estructura de la etiqueta coincida, pero falte una exposición crítica. Un resultado de almacenamiento en frío no aclara si la etiqueta puede aplicarse con condensación. La decodificación de un código de barras no sustituye la verificación formal de calidad. Incluso un informe de un laboratorio acreditado requiere el método y el alcance correctos; el informe de 2024 de Greg Hrinya sobre AD Procerta se refiere al servicio de Avery Dennison y no afirma que Guanma tenga acreditación.
Los controles de la unidad terminada deben estar activos después de la validación. Las verificaciones de etiquetas correctas durante el acabado, así como la inspección visual representativa de unidades terminadas y los registros de producción o control del lote, se tratan por separado en 21 CFR 211.134. Un informe de materiales no puede certificar que se hayan realizado esos controles. El personal de control de calidad debe registrar los puntos pendientes, la persona responsable y la evidencia necesaria para tomar una decisión de liberación. Se debe proporcionar evidencia adicional, especialmente si la aprobación de muestras se presenta como respaldo para liberar productos terminados con una estructura distinta o un historial de exposición diferente.
Conclusión clave
Apruebe la evidencia para la estructura de la etiqueta y las condiciones que cubre. Complemente la exposición o medición faltante. Rechace un informe como respaldo para una muestra distinta; el nombre de un método de prueba no corrige esa discrepancia.
Envíe a las empresas farmacéuticas una muestra trazable y un resumen de control de cambios
Los proveedores deben definir la muestra de la misma manera para las empresas farmacéuticas, los fabricantes de materiales para etiquetas y los convertidores. Identifique quién suministra el material, quién lo imprime y quién lo aprueba. Acuerde cómo se comunicarán los cambios de estructura o proceso, y cómo y cuándo se proporcionará evidencia para respaldarlos. Identifique los requisitos específicos que debe cubrir un informe del proveedor sobre una muestra coincidente antes de que sirva de respaldo para la decisión.
21 CFR 211.184 exige que sus registros incluyan la identidad y cantidad del envío, el nombre del proveedor, el lote del proveedor si se conoce, la recepción, los resultados de las pruebas y las conclusiones. Un buen traspaso de compras registra estos datos de identidad para permitir la trazabilidad y mantiene separados los registros exigidos por la regulación y la hoja editorial en la que se centra este artículo. Use los campos de muestra e informe para validar que la evidencia corresponda, y comparar los materiales candidatos, mientras conserva las decisiones de aprobación reguladas bajo la responsabilidad de la función de calidad autorizada.
Guanma se declara fabricante de materiales autoadhesivos para etiquetas de papel y película. Su oferta de materiales para etiquetas farmacéuticas incluye papel sintético de PET y PP, y papel couché. Al solicitar muestras candidatas, envíe información sobre el sustrato del envase, las dimensiones, el proceso de impresión, la velocidad de la línea y la exposición. Estas afirmaciones no constituyen un laboratorio farmacéutico acreditado ni la aprobación de un envase específico para medicamentos.
Enviar
- Identifique las revisiones del material y la impresión.
- Proporcione detalles del envase y la exposición.
- Solicite resultados vinculados a la muestra y notificación de cambios.
Resolver antes de la aprobación
- Separe las responsabilidades del proveedor y del convertidor.
- Confirme quién es responsable de cada informe de prueba.
- Asigne la aprobación de calidad al cargo autorizado.
Decisión del traspaso: Se compara la evidencia; ingeniería define la muestra de ensayo y calidad aprueba el alcance. Una solicitud para producir etiquetas que cumplan los requisitos debe definir esos requisitos y las funciones y responsabilidades correspondientes; no basta con la garantía del proveedor.
Mantenga separadas las fechas de los cambios en códigos de barras y las de aprobación de las pruebas
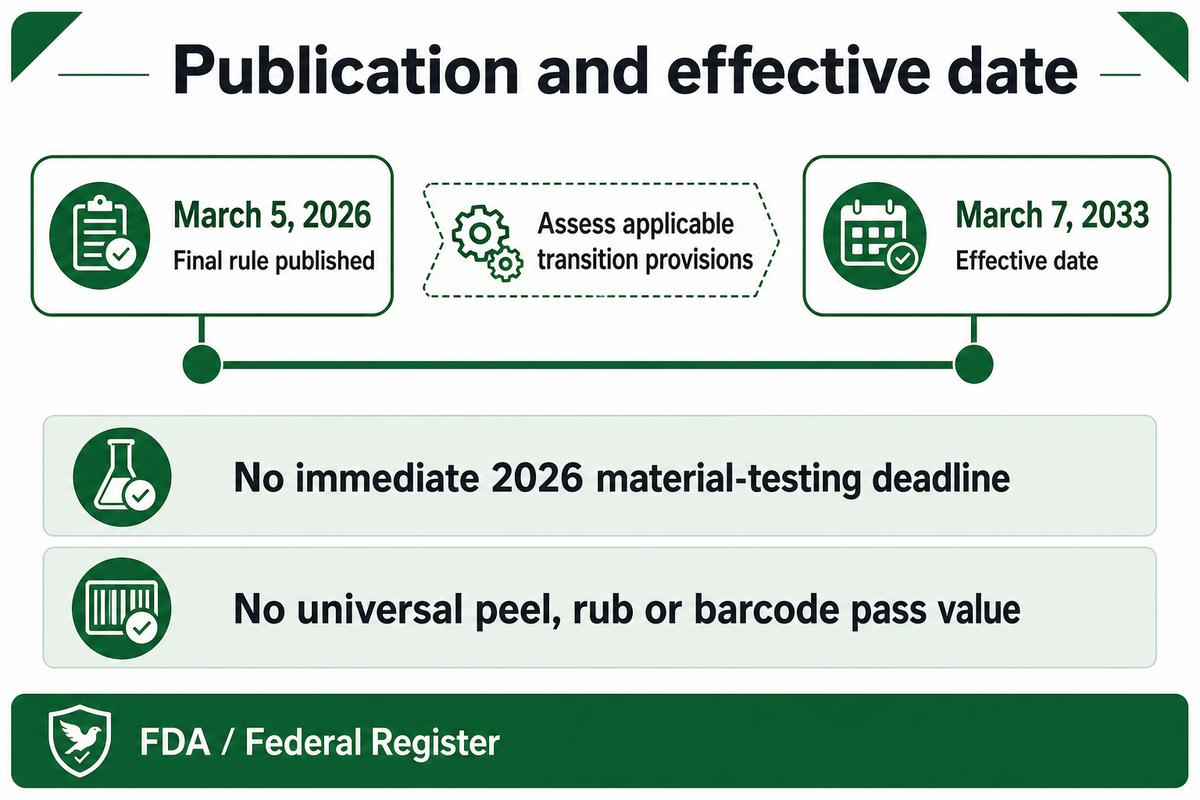
Todo cambio futuro de identificador debe incluirse en el control de cambios del empaque, con sus propias fechas y evaluación de impacto. La FDA publicó en marzo de 2026 una norma definitiva sobre el NDC y los códigos de barras en las etiquetas de medicamentos, pero su fecha de entrada en vigor es el 7 de marzo de 2033. El cambio no crea un plazo inmediato de pruebas de materiales en 2026 ni un grado universal para códigos de barras. Por lo tanto, los compradores deben distinguir los hitos de implementación de la FDA de las condiciones de prueba utilizadas para evaluar la estructura actual de la etiqueta.
La norma definitiva del 5 de marzo de 2026 establece un formato uniforme de 12 dígitos para el código nacional de medicamento asignado por la FDA. El resumen del formato del NDC de la FDA indica que la fecha de entrada en vigor es el 7 de marzo de 2033 y aclara la diferencia entre los códigos asignados por la FDA y los formatos usados para otros fines. Aplique las disposiciones de transición pertinentes al producto y al programa de etiquetado específicos; la publicación y la implementación son hitos distintos.
Para futuros cambios en la composición o los datos de los diseños, evalúe el impacto de modificar la ubicación, el tamaño o los ajustes de impresión de los datos codificados. Puede que más contenido no quepa en el mismo espacio con la misma calidad medida. Conserve la referencia aprobada, identifique el archivo de impresión y valide el símbolo para el empaque previsto. No dé por sentado que, si el adhesivo no cambia, el cambio completo de la etiqueta carece de relevancia.
- Registre el hito regulatorio aplicable y al revisor regulatorio responsable.
- Identifique los diseños, campos codificados e interfaces del sistema electrónico afectados.
- Evalúe si los cambios de impresión o aplicación requieren validación adicional.
- Conserve la revisión aprobada y la evidencia utilizada para decidir el cambio.
Alcance previsto: la norma cubre los formatos de código de barras y los identificadores de producto que deben validarse. No cubre un nuevo valor de aprobación para desprendimiento por pelado o abrasión. Los requisitos de identificadores de producto de DSCSA y otras obligaciones de etiquetado requieren una revisión de aplicabilidad aparte. Una presentación regulatoria o un registro de cambios no debe basarse en esta matriz de pruebas de materiales para demostrar que se cumplen esos requisitos.
Los compradores de productos farmacéuticos pueden preparar una lista controlada de cambios sin descartar evidencia útil solo porque se publicó una norma. Vuelva a evaluar la estructura de la etiqueta, la impresión y los datos afectados una vez definido el cambio propuesto. Conserve los resultados de materiales no relacionados, junto con su alcance y versión originales.
Preguntas frecuentes
¿Cómo se realizan las pruebas de etiquetas farmacéuticas?
Las pruebas de etiquetas farmacéuticas comparan muestras identificadas con criterios aprobados, bajo condiciones definidas de aplicación y exposición.
Comience por documentar el material para etiquetas, el adhesivo, el sistema de impresión y el envase. Elija métodos que evalúen los modos de falla previstos y registre las condiciones de preparación, exposición e inspección. Compare los resultados medidos con la especificación aprobada y conserve las imágenes de respaldo y el informe. Una sola prueba no evalúa todas las propiedades, por lo que deben identificarse las faltas de evidencia antes de tomar la decisión de validación.
¿Pueden proporcionar registros de lote y certificaciones de materiales?
Pregunte a Guanma qué documentos del lote y declaraciones del proveedor sobre el material están disponibles para el grado de material exacto que se muestrea.
Indique en la solicitud el documento requerido, el código del material, la revisión y la referencia del lote del proveedor. Una declaración del proveedor sobre el material, un certificado de análisis y un registro de lote del fabricante del medicamento tienen propósitos distintos. Confirme quién emite cada documento y cuál es su alcance; no suponga que el proveedor del material es responsable de todos los registros de producción. Los resultados de pruebas de etiquetas impresas también requieren la identificación de impresión del convertidor y del envase evaluado; un certificado genérico no aporta esos datos faltantes.
¿Qué materiales ofrecen para productos farmacéuticos de cadena de frío?
Guanma ofrece opciones de material para etiquetas de papel y película; la aptitud para la cadena de frío debe validarse para el grado de material y la aplicación seleccionados.
Al solicitar muestras, envíe el material y la geometría del envase, la temperatura de aplicación, las condiciones de humedad y la secuencia de exposición aprobada. La cartera farmacéutica publicada incluye PET, papel sintético de PP y papel couché, pero pertenecer a una familia de materiales frontales por sí solo no demuestra el desempeño en frío. La selección del adhesivo y el sistema de impresión también son importantes. Exija evidencia para la estructura de la etiqueta propuesta y distinga el almacenamiento en frío después de la adhesión inicial al envase de la aplicación sobre una superficie fría o húmeda.
¿Pueden producir etiquetas que cumplan los requisitos de etiquetado farmacéutico de la FDA establecidos en 21 CFR?
Una muestra de material para etiquetas o un informe de pruebas de materiales no puede demostrar el cumplimiento integral de la FDA para una etiqueta farmacéutica terminada.
Guanma suministra materiales para etiquetas, mientras que el convertidor y el fabricante del medicamento tienen responsabilidades separadas sobre la impresión, el contenido aprobado, los controles y la liberación. El tipo de producto y el mercado aplicables determinan los requisitos de etiquetado. Las normas estadounidenses de 21 CFR Parte 211 abordan los controles de fabricación; 21 CFR Parte 201 trata el etiquetado de medicamentos y no es un sistema de aprobación de materiales adhesivos. También pueden aplicarse otras disposiciones específicas del producto.
Proporcione al proveedor los requisitos aprobados para el material y el desempeño, y después evalúe muestras coincidentes y los documentos de respaldo. Las funciones autorizadas de calidad y asuntos regulatorios deben determinar si la evidencia satisface los requisitos de cumplimiento reales del programa de producto aprobado, incluida la información que deben contener las etiquetas y la evidencia necesaria para evaluar esa información después de la exposición prevista. Aprobar las pruebas de pelado, limpieza o código de barras no permite afirmar que un material para etiquetas tenga aprobación general de la FDA. Los requisitos de un medicamento de venta con receta, un producto de venta libre, un empaque para ensayos clínicos o un nutracéutico no deben hacerse extensivos a otra categoría de producto solo porque se use un material para etiquetas similar. La misma precaución aplica cuando un proveedor promociona conjuntamente aplicaciones farmacéuticas y nutracéuticas.
Proporcione al proveedor los requisitos aprobados para el material y el desempeño, y después evalúe muestras coincidentes y los documentos de respaldo. Las funciones autorizadas de calidad y asuntos regulatorios deben determinar si la evidencia satisface los requisitos de cumplimiento reales del programa de producto aprobado, incluida la información que deben contener las etiquetas y la evidencia necesaria para evaluar esa información después de la exposición prevista. Aprobar las pruebas de pelado, limpieza o código de barras no permite afirmar que un material para etiquetas tenga aprobación general de la FDA. Los requisitos de un medicamento de venta con receta, un producto de venta libre, un empaque para ensayos clínicos o un nutracéutico no deben hacerse extensivos a otra categoría de producto solo porque se use un material para etiquetas similar. La misma precaución aplica cuando un proveedor promociona conjuntamente aplicaciones farmacéuticas y nutracéuticas.
¿Cuál es la cantidad mínima de pedido de etiquetas farmacéuticas?
Solicite a Guanma una cotización específica para el grado de material; esta guía de pruebas no establece una cantidad mínima de pedido universal.
Especifique la estructura del material, el ancho del rollo, el liner, la cantidad y las necesidades de muestras. Separe la cotización del material sin imprimir del pedido de etiquetas impresas del convertidor. Confirme directamente la disponibilidad y las condiciones vigentes antes de comprometerse con la producción.
¿Cuáles son las técnicas de impresión más comunes para etiquetas farmacéuticas?
La impresión de etiquetas farmacéuticas puede combinar un diseño fijo con un proceso independiente para imprimir datos variables.
La impresión flexográfica, la tecnología de impresión digital y la impresión de datos variables por transferencia térmica son algunos ejemplos. Valide la tinta o la cinta de transferencia térmica propuesta con el material frontal y la capa protectora. Un cambio en el método de impresión puede afectar la durabilidad y la calidad del código de barras, aunque se mantengan las dimensiones de la etiqueta y el diseño aprobado.
¿Ofrecen etiquetas con evidencia de manipulación para productos farmacéuticos?
Pregunte a Guanma por la estructura exacta con evidencia de manipulación y solicite evidencia para el envase previsto.
Las etiquetas y los sellos con evidencia de manipulación requieren un indicador de apertura definido y pruebas de aplicación. Una característica holográfica por sí sola no demuestra evidencia de manipulación. Ni esta guía ni una lista general de materiales establecen una oferta específica para un producto, un resultado de seguridad ni un requisito regulatorio aplicable.
Solicite muestras según su resumen de pruebas
Envíe a Guanma información sobre el envase, las dimensiones de la etiqueta, el sistema de impresión, las condiciones de aplicación y la exposición prevista. Solicite materiales candidatos para etiquetas y la evidencia específica del grado de material que necesita para su plan de validación.
Hable sobre los requisitos de prueba de sus etiquetasAlcance técnico: las matrices son herramientas editoriales de planificación basadas en reglamentos públicos, resúmenes de métodos y guías científicas y de ingeniería atribuidas a sus autores. No son resultados de pruebas, procedimientos completos de normas ni aprobaciones de productos. Guanma no proporcionó datos propios de pruebas farmacéuticas para este artículo. Las funciones autorizadas del fabricante del medicamento son responsables de garantizar los requisitos aprobados y la evidencia de respaldo del producto.
Artículos relacionados
- Normas de pruebas de durabilidad de etiquetas y alcance de los métodos
- Validación de muestras y aceptación de lotes
- Cómo elegir entre película PET y BOPP para etiquetas
- Perfil de fabricación de materiales para etiquetas de Guanma
Referencias y fuentes
- 21 CFR 211.122: materiales de etiquetado y empaque, eCFR.
- Jenke et al., estudio de lixiviación simulada, 2017, PDA Journal of Pharmaceutical Science and Technology; resumen público indexado por PubMed.
- Susan Ritter, planificación y ejecución de la validación de etiquetas, 2020, Packaging Strategies.
- ASTM D6252/D6252M-98(2025), ASTM International; alcance público.
- Métodos de prueba FINAT, FINAT; lista pública de métodos.
- 21 CFR 610.60: etiquetas de envases de productos biológicos, eCFR.
- ASTM D5264-98(2019), ASTM International; alcance público.
- Lanzamiento de cinta de transferencia térmica de DNP, octubre de 2026, Steve Katz, Label & Narrow Web; anuncio del proveedor.
- Diez pasos para asignar un código de barras a su producto, GS1; sección sobre el plan de calidad.
- Códigos de barras 2D en el punto de venta minorista, GS1; solo para distinguir la verificación general.
- 21 CFR 211.160: controles de laboratorio, eCFR.
- Informe de acreditación de AD Procerta, mayo de 2024, Greg Hrinya, Label & Narrow Web; anuncio del servicio de Avery Dennison.
- 21 CFR 211.134: inspección de productos farmacéuticos, eCFR.
- 21 CFR 211.184: registros de etiquetado, eCFR.
- Revisión del formato del National Drug Code y los requisitos de códigos de barras en las etiquetas de medicamentos, 5 de marzo de 2026, U.S. Food and Drug Administration, Federal Register.
- Formato del National Drug Code, U.S. Food and Drug Administration.