Nehmen Sie Kontakt mit Guanma auf

Bei der Prüfung pharmazeutischer Etiketten wird untersucht, ob ein festgelegter bedruckter Etikettenaufbau während verschiedener Handhabungs-, Beanspruchungs- und Lagerungsbedingungen auf dem vorgesehenen Behältnis haftet und lesbar bleibt. Für die Freigabe sind daher Nachweise erforderlich, die über ein Datenblatt zum Haftklebstoff oder einen erfolgreichen Barcode-Scan hinausgehen. Die Freigabe muss auf das geprüfte Prüfmuster, die Prüfbedingungen, das gemessene Ergebnis und die vorab festgelegten Akzeptanzkriterien zurückzuführen sein.
Aktualisiert im Oktober 2026
Kurzdaten: Legen Sie die Prüfung fest, bevor Sie Muster bestellen
- Prüfmuster: Obermaterial, Haftklebstoff, Drucksystem und Schutzschicht auf dem vorgesehenen Untergrund.
- Unterschiedliche Prüfmethoden: Schälhaftung, Haftung auf gewölbten Behältnissen, Druckbeständigkeit und Barcodeprüfung beantworten unterschiedliche Fragen.
- Akzeptanz: Verwenden Sie die freigegebene Produkt- und Prozessspezifikation; die Bezeichnung einer Methode gibt keinen allgemeinen Grenzwert für das Bestehen vor.
- Nachweise: Geben Sie Prüfmuster, Versionsstand des Prüfprotokolls, Beanspruchungsabfolge, Ergebnis und zuständige Entscheidungsstelle an.
Bei der Prüfung pharmazeutischer Etiketten wird ein bedruckter Etikettenaufbau für ein festgelegtes Behältnis und eine bestimmte Beanspruchung qualifiziert. Nachweise zu Haftung, Lesbarkeit und Barcodequalität müssen separat erbracht werden. Legen Sie vor der Prüfung Akzeptanzkriterien fest und führen Sie einen eindeutig dem Prüfmuster zugeordneten Bericht.
Schlüsselpunkte
- Ein gutes Schälprüfergebnis an einer flachen Probe sagt nichts über ein Ablösen der Etikettenkante an einem gewölbten Vial aus.
- Kühllagerung nach der Verklebung und das Aufbringen auf eine kalte, nasse Oberfläche sind unterschiedliche Herausforderungen.
- Ein lesbarer Barcode kann dennoch falsche Daten oder eine unzureichende Qualitätsstufe aufweisen.
- Die Materialqualifizierung unterstützt eine festgelegte Entscheidung; sie weist keine vollständige Konformität der Arzneimittelkennzeichnung nach.
Was die Prüfung pharmazeutischer Etiketten belegen sollte
Bei einer Prüfung pharmazeutischer Etiketten wird eine Material- oder Druckeigenschaft unter festgelegten Bedingungen bewertet. Der Prüfumfang kann Haftung, erhaltene Lesbarkeit und Barcodequalität umfassen. Die Freigabe des Druckbilds, die chemische Kompatibilität und die Kennzeichnung der fertigen Einheit bleiben jedoch getrennte Fragen, wenn für dasselbe pharmazeutische Verpackungsprojekt Nachweise zu allen Punkten benötigt werden.
Für die von 21 CFR 211.122(a)-(c) erfasste Arzneimittelherstellung in den USA müssen Etiketten- und Verpackungsmaterialien kontrolliert angenommen, repräsentativ beprobt und vor der Verwendung geprüft oder untersucht werden. Eine Freigabe im Rahmen dieser geltenden Regeln der Guten Herstellungspraxis (GMP) setzt angemessene schriftliche Spezifikationen voraus. Dieser Abschnitt legt jedoch weder eine Schälkraft noch eine Anzahl von Wischvorgängen oder eine Barcode-Qualitätsstufe für jede Prüfung pharmazeutischer Etiketten fest.
Ist eine Prüfung pharmazeutischer Etiketten erforderlich?
Die geltenden regulatorischen Anforderungen und das freigegebene Qualitätssystem bestimmen, welche Untersuchungen oder Prüfungen erforderlich sind. Für eine technische Qualifizierung ist ein risikobasierter Plan für die vorgesehene Packung erforderlich. Ein bei Ankunft optisch einwandfreies Muster ist kein gültiger Nachweis für die Leistung nach dem Drucken, Aufbringen und der Beanspruchung.
Prüfergebnisse in der Pharmaindustrie dienen als Nachweis für eine festgelegte Verpackungsentscheidung. Die Patientensicherheit und die Produktintegrität hängen auch von Faktoren außerhalb dieser Materialprüfmatrix ab. Für diesen redaktionellen Leitfaden wurden keine Rückgänge bei Kennzeichnungsfehlern oder Produktrückrufen gemessen. Machen Sie diese Grenzen deutlich.
- Materialqualifizierung: Hält der festgelegte Etikettenaufbau der vorgesehenen Verwendung stand?
- Freigabe von Druckbild und Daten: Enthält das Etikett die freigegebenen Informationen?
- Produktionsprüfungen: Ist das richtige Etikett auf der richtigen Packung gelandet?
- Kompatibilitätsbewertung: Sind separate Nachweise zur chemischen Eignung des Verpackungssystems erforderlich?
Eine Studie von Dennis Jenke und Mitautoren aus dem Jahr 2017 veranschaulicht die zuletzt genannte Abgrenzung. Das von den Autoren veröffentlichte Abstract beschreibt ein Modell mit einer LLDPE-Flasche, einem Verschluss, einem Haftetikett und einem Folienumbeutel, das bis zu 6 Monate bei 40 °C gelagert wurde. Etikettenbestandteile können in simulierte Inhalte migrieren, auch ohne direkten Kontakt mit dem Etikett. Das Abstract zur Modell-Migrationsstudie belegt nicht das Verhalten von Guanma-Etikettenmaterial, jeder Kunststoffpackung oder Glasvials. Ergebnisse zur physikalischen Beständigkeit allein können diese chemische Frage nicht beantworten.
Grenze der Freigabe: Veranlassen Sie die fehlende Bewertung, wenn ein Bericht eine andere Frage beantwortet. Nutzen Sie den begleitenden Leitfaden zur Prüfung pharmazeutischer Etiketten für freigegebene Texte, variable Daten und Freigabekontrollen.
Etikett, Behältnis und Verpackungslinie vor der Prüfung festlegen
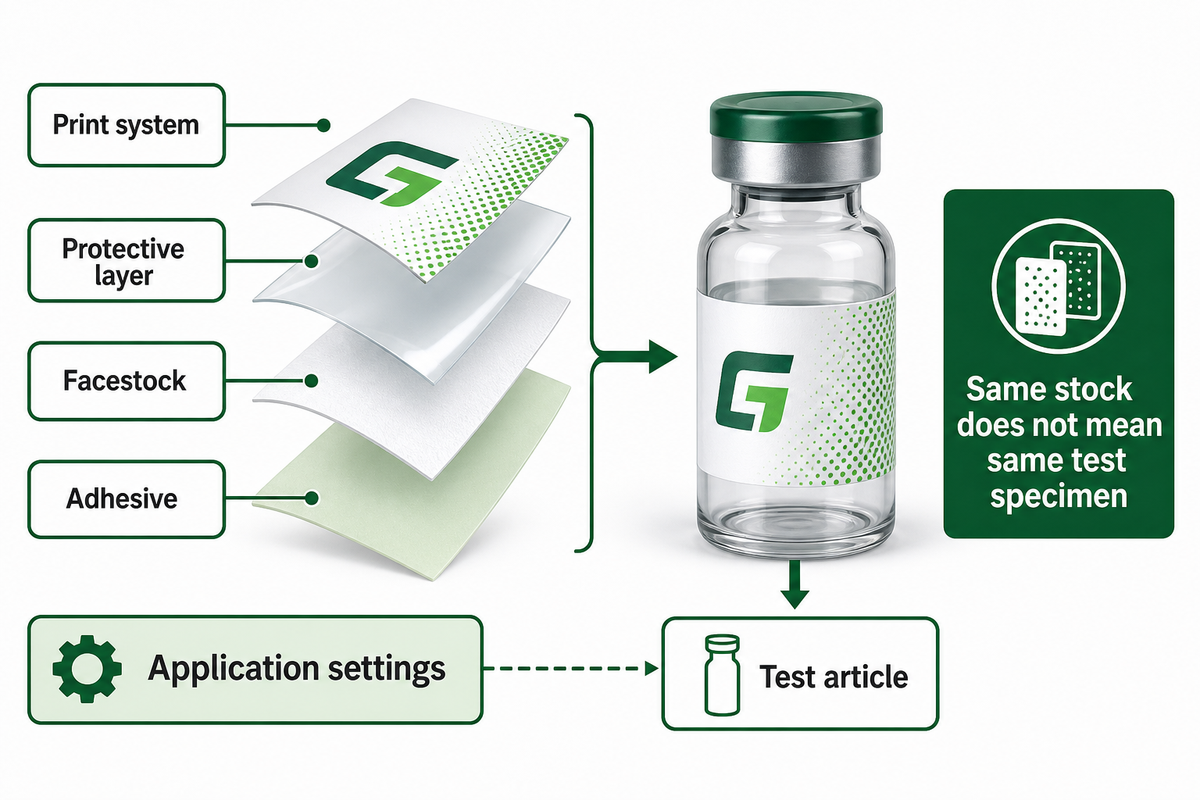
Prüfergebnisse gelten für einen festgelegten Etikettenaufbau und dessen Aufbringung, nicht allein für eine bestimmte Bezeichnung des Obermaterials. Legen Sie Materialsorte, Drucksystem, Behältnisoberfläche und Einstellungen zum Aufbringen fest, bevor Sie Prüfmuster auswählen. Geben Sie die vorgesehenen Lagerbedingungen und die Handhabungsabfolge an, damit andere die Grenzen der Prüfung nachvollziehen können.
Die Steifigkeit verschiedener Obermaterialien beeinflusst, wie gut ein Etikett einer Rundung folgt. Auch das Verhalten des Haftklebstoffs hängt von der Oberfläche ab, mit der er in Kontakt kommt. Die Beschreibung des Versuchs muss deshalb sowohl physikalische Eigenschaften als auch die Bedingungen an der Grenzfläche enthalten, damit sich die Ergebnisse interpretieren lassen. Druckfarbe, Thermotransferfolie und Schutzlaminat beeinflussen, wie gut die Druckinformationen Kontakt und Abrieb standhalten. Deshalb müssen ein Kartonfeld, ein Vial aus beschichtetem Glas und ein Kunststoffbehältnis unterschiedlich beschrieben werden, selbst wenn ihre Etiketten dieselben Abmessungen haben. Die Bezeichnung desselben Etikettenmaterials gibt weder die Oberfläche noch die Geometrie des geprüften Verbunds an.
„Die Prüfung sollte die Bedingungen abbilden, denen die Kennzeichnung ausgesetzt sein wird“
Qualifizierungsplan für Etiketten in 3 Stufen
Der Qualifizierungsplan für Etiketten in 3 Stufen ist eine redaktionelle Abfolge: den Etikettenaufbau prüfen, das etikettierte Behältnis beanspruchen und die Produktionslinie überprüfen.
- Etikettenaufbau vorprüfen. Wählen Sie geeignete Material- und Druckprüfungen anhand des identifizierten Etikettenmaterials und einer kontrollierten Vorbereitung aus.
- Das etikettierte Behältnis beanspruchen. Bilden Sie Oberflächenzustand, Krümmung, Beanspruchung und Erholung nach; untersuchen Sie das vollständige Etikett.
- Die Pilotlinie prüfen. Bewerten Sie bei den vorgesehenen Betriebseinstellungen das Spenden, Positionieren und Prüfen, bevor Sie eine Produktionsentscheidung treffen.
Ein Beispiel für die Herausforderungen beim Wechsel einer bestehenden Technologie: Ein Papieretikett auf einem Arzneimittelvial soll durch ein Etikett aus Folie ersetzt werden. Der Schälprüfbericht für die Folie liegt vor, doch der Etikettenverarbeiter möchte eine andere Thermotransferfolie und eine andere Schutzbeschichtung verwenden. Der Verpackungsingenieur möchte den vorgeschlagenen bedruckten Etikettenaufbau auf dem vorgesehenen Vial prüfen lassen, einschließlich der Oberflächenbehandlung des Vials. Anschließend prüfen die Bediener die Ablösung vom Trennmaterial und die Positionierung mit dem gewählten Applikator. Das Qualitätsteam untersucht die beanspruchten Prüfmuster anhand der freigegebenen Kriterien und dokumentiert Abweichungen. Der Schälprüfbericht für die Folie eignet sich zwar zur Vorprüfung, deckt aber weder das neue Drucksystem noch die Behältnisgeometrie oder das Spendegerät ab. Für die Validierung der Änderungen sind daher weitere Prüfungen erforderlich.
Geben Sie bei Versuchen den Durchsatz in Behältnissen/min, die Etikettenabmessungen in mm und die Aufbringtemperatur in °C an. Diese Werte sind gemessene Prozesseingaben. Sie belegen weder, dass Standardeinstellungen ausreichen, noch stellen sie empfohlene Einstellungen dar. Auch ein Vorschlag für selbstklebende PET-Folie erfordert eine solche Festlegung der Aufbringung. Das gilt besonders, wenn Etikettiermaschinen einen geänderten Etikettenaufbau mit einem anderen Trennmaterial, Transportweg oder einer anderen Einrichtung zum Aufbringen als bei der Vorprüfung spenden.
Einwand des Einkäufers: Ein Lieferant legt möglicherweise nur Daten zum Rohmaterial vor. Bewahren Sie die bereitgestellten Daten auf, fordern Sie jedoch die Nachweise des Etikettenverarbeiters und der Verpackungslinie an, die den fertigen Etikettenaufbau belegen.
Haftung und Kantenablösung an kleinen Vials prüfen
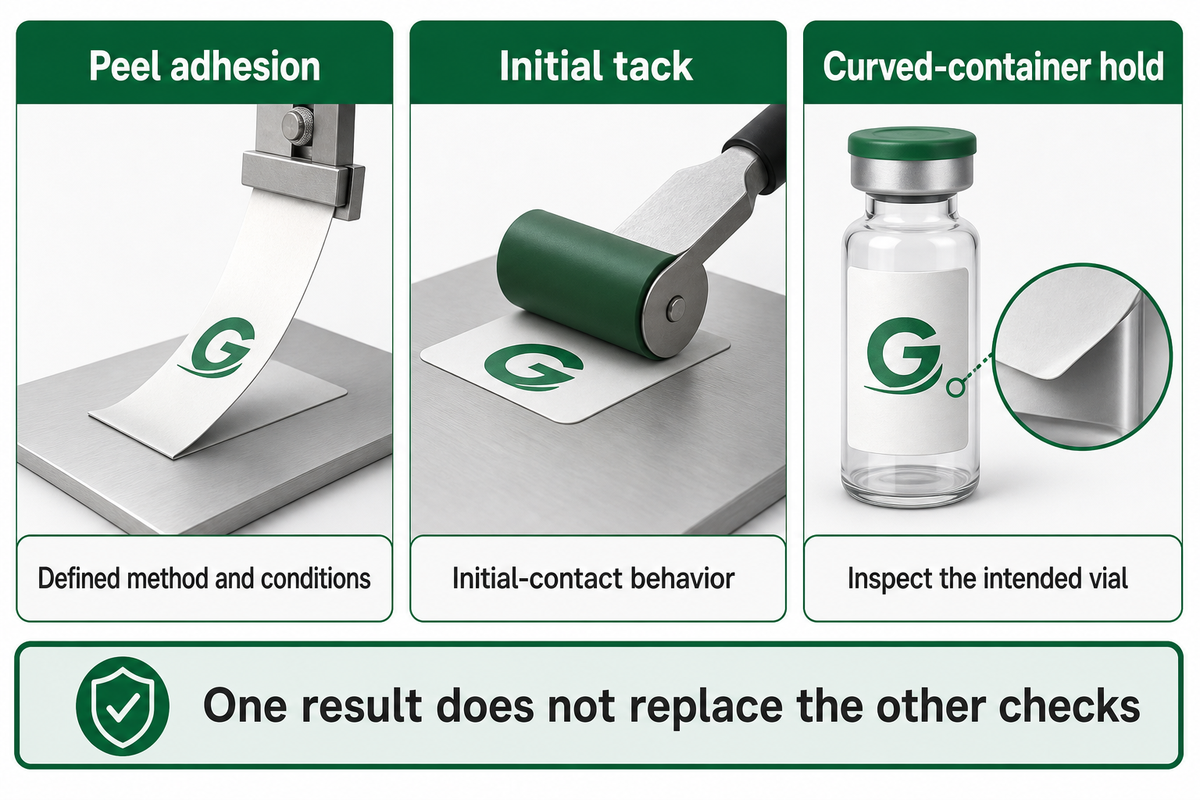
Schälhaftung, Anfangshaftung und Haftung auf gewölbten Behältnissen beschreiben unterschiedliche Eigenschaften. Mit einer geeigneten Schälprüfmethode sollte das Verhalten eindeutig identifizierter Prüfmuster unter vergleichbaren Bedingungen miteinander verglichen werden. Außerdem müssen die Etiketten auf den vorgesehenen Vials untersucht werden. Kantenablösung, Tunnelbildung und Überlappung hängen vom Etikettenaufbau und der Geometrie ab. Eine Messung an einer flachen Probe kann nicht abschließend zeigen, ob das Ergebnis auf die Anwendung übertragbar ist.
ASTM D6252/D6252M-98(2025) untersucht die Schälhaftung selbstklebender Etikettenmaterialien bei 90°. Der Anwendungsbereich umfasst zwar relevante Oberflächen und empfiehlt repräsentative Untergründe, doch steife oder leicht dehnbare Trägermaterialien können die Beurteilung der gemessenen Kraft erschweren. Eine höhere Messkraft bedeutet nicht zwangsläufig, dass das gesamte Etikett besser geeignet ist. Die Eignung des Etiketts muss weiterhin durch anwendungsspezifische Nachweise über diese Schälprüfung hinaus belegt werden.
| Methode | Eigenschaft oder Beanspruchung | Einschränkungen / Nicht geeignet für |
|---|---|---|
| FINAT FTM 1 | 180°-Schälprüfung, 300 mm/min | Nicht mit einem anderen Schälwinkel oder einer anderen Geschwindigkeit gleichzusetzen. |
| FINAT FTM 2 | 90°-Schälprüfung, 300 mm/min | Eine flache Probe bildet nicht jede Vialgeometrie nach. |
| ASTM D6252 | 90°-Schälprüfung an Etikettenmaterial | Steife oder dehnbare Trägermaterialien können Vergleiche verfälschen. |
| FINAT FTM 8 | Scherfestigkeit | Kein Ergebnis zur Schälhaftung oder Anfangshaftung. |
| FINAT FTM 9 | Schlaufenheft | Kein Nachweis der Haftung am Behältnis nach Alterung. |
| FINAT FTM 13 | Haftung bei niedrigen Temperaturen | Legen Sie fest, ob die tatsächliche Aufbringung und Beanspruchung abgebildet wird. |
| FINAT FTM 24 | Haftung am Dorn | Wählen Sie eine geeignete Geometrie und führen Sie zusätzlich einen Versuch am Behältnis durch. |
| FINAT FTM 16 / 17 | Punktuelle Prüfung / Eintauchprüfung auf Chemikalienbeständigkeit | Eine punktuelle Beanspruchung bildet ein kontinuierliches Eintauchen nicht nach. |
| FINAT FTM 27 | Abriebprüfung der Druckfarbe bei UV-bedruckten Etiketten | Übertragen Sie den angegebenen Anwendungsbereich des Drucksystems nicht stillschweigend auf andere Systeme. |
Die Bezeichnungen der Methoden stammen aus der öffentlichen Liste der FINAT-Prüfmethoden und dem öffentlichen Anwendungsbereich der ASTM. Sie dienen der Auswahl und sind kein vollständiges Prüfverfahren. FINAT unterscheidet ausdrücklich zwischen Prüfmethoden und Leistungsspezifikationen. Das vollständige Verfahren sollte vor der Durchführung einer Prüfung beschafft werden.
Für biologische Produkte im Geltungsbereich von 21 CFR 610.60(e) muss ein ausreichend großer Bereich des Behältnisses über seine gesamte Länge oder seinen gesamten Umfang unbedeckt bleiben, damit der Inhalt untersucht werden kann. Eine hohe Haftung sagt nichts über einen verdeckten Prüfbereich aus. Die Vorschrift nennt keine Mindestbreite des Sichtfensters in mm, die ohne Bewertung des Behältnisses und der geltenden Bedingungen in eine Zeichnung übernommen werden kann.
Regel für den Vergleich: Prüfen Sie vor dem Vergleich von Berichten Schälwinkel und Geschwindigkeit, Untergrund, Konditionierung und Verweilzeit. Dokumentieren Sie die Kantenablösung am vorgesehenen Behältnis, an der vereinbarten Stelle und anhand des vereinbarten Grenzwerts. Hintergrund zu diesem Fehlerbild finden Sie in der Erläuterung zum Aufstellen von Etikettenkanten.
Etiketten für die Kühlkette unter realistischen Kondensationsbedingungen prüfen
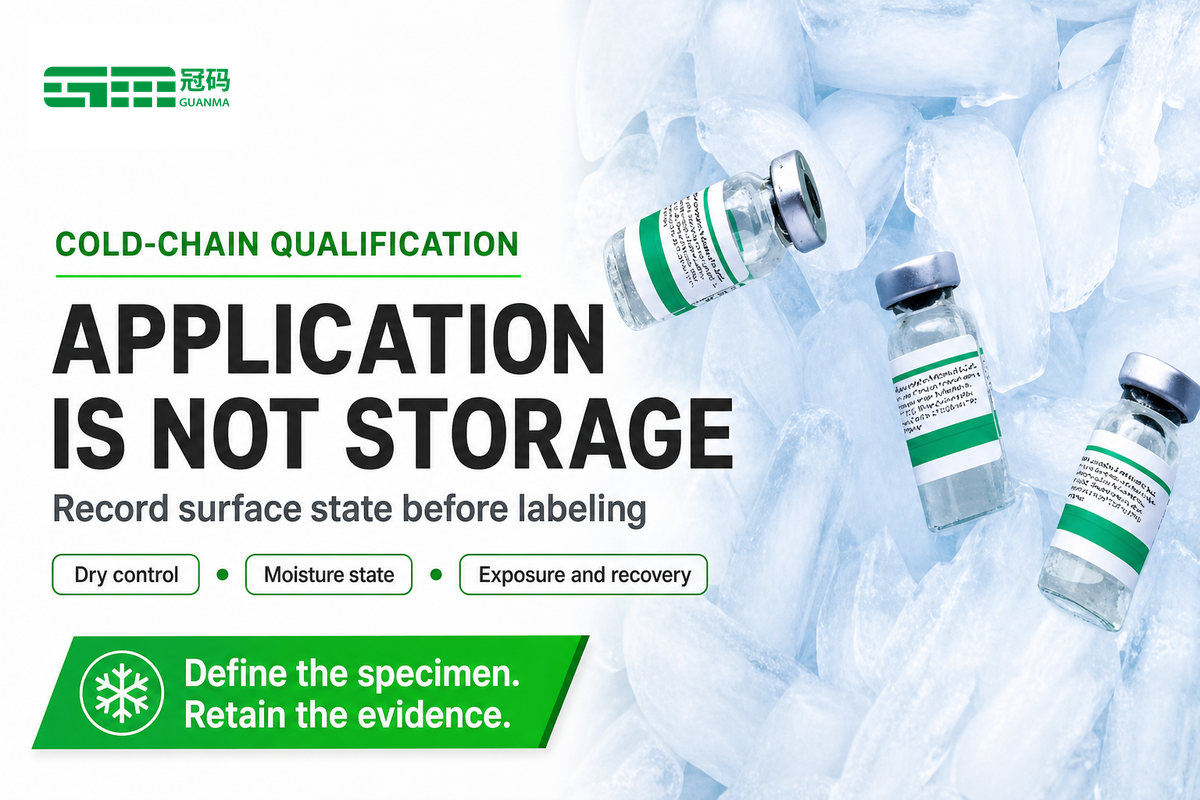
Bei der Prüfung von Etiketten für die Kühlkette müssen die Bedingungen beim Aufbringen von den Bedingungen nach der Verklebung unterschieden werden. Wird ein Etikett auf ein trockenes Behältnis aufgebracht, das anschließend gekühlt wird, ist damit keine Haftung auf einer mit Kondenswasser bedeckten Oberfläche nachgewiesen. Befolgen Sie die freigegebenen Verfahren und untersuchen Sie das Etikett während der Beanspruchung sowie nach der vorgeschriebenen Erholungszeit. Die FINAT-Methodenliste führt FTM 13 als Prüfung der Haftung bei niedrigen Temperaturen auf. Ziehen Sie vor der Verwendung in einem Qualifizierungsprotokoll die vollständige Methode heran.
Verwenden Sie für die Beanspruchung die freigegebenen Bedingungen des Produkts und beziehen Sie eine Prüfung bei kalter Aufbringung in die Studie ein, wenn die Linie so betrieben wird und sich der Oberflächenzustand am Kontaktpunkt mit dem Etikett nachbilden lässt. Beziehen Sie Einfrieren, Auftauen oder Sterilisieren nur ein, wenn das Verpackungsmaterial diesen Bedingungen ausgesetzt ist. Eine beschleunigte Prüfung muss begründet und auf die tatsächliche Verwendung bezogen sein. Eine höhere Beanspruchung allein ist kein ausreichender Grund für eine solche Prüfung.
- Aufbringen im trockenen Zustand, anschließende Kältebeanspruchung: Dokumentieren Sie den anfänglichen Oberflächenzustand und das Zeitintervall für die Haftungsentwicklung.
- Aufbringen im kalten, trockenen Zustand: Prüfen Sie, ob Vorbereitung und Umgebungsbedingungen diesen Zustand erhalten.
- Aufbringen auf eine mit Kondenswasser bedeckte Oberfläche: Dokumentieren Sie den Feuchtigkeitszustand und die Zeit zwischen der Entnahme des Behältnisses und dem Etikettieren.
- Prüfung nach der Erholung: Kontrollieren Sie Haftung, sichtbare Mängel und Lesbarkeit an den im Protokoll festgelegten Prüfzeitpunkten.
Angenommen, die freigegebene Lagerungsbeanspruchung einer biologischen Arzneimittelpackung beträgt 2-8 °C und ihre Behältnisse werden nach einem kontrollierten Transport in den Etikettierbereich etikettiert. Das Versuchsteam dokumentiert zunächst die Oberflächentemperatur des Behältnisses und das Vorhandensein von Feuchtigkeit. Ist das Behältnis trocken, wird dieser Zustand dokumentiert und mit einer begründeten Kondensationsprüfung am geprüften Material verglichen. Beide Gruppen verwenden dasselbe Drucksystem und dieselben Einstellungen zum Aufbringen. Das Qualitätsteam dokumentiert Beanspruchung, Erholung und Beobachtungen. Diese hypothetischen Versuchsbedingungen ändern die Anforderungen an das freigegebene Produkt nicht. Der Verpackungsversuch muss diese Produktvorgaben einhalten.
Häufiger Fehler: Ein Temperaturbereich für die spätere Verwendung wird häufig fälschlich als Nachweis für das Aufbringen auf kalten Oberflächen behandelt. Fordern Sie Nachweise und das Aufbringfenster für die jeweilige Materialsorte und den geprüften Feuchtigkeitszustand an. Wie Susan Ritter begründet, muss die repräsentative Beanspruchung den tatsächlichen Lebenszyklus abbilden; sie legt keine allgemeingültige kalte Verweilzeit oder Anzahl von Gefrierzyklen fest.
Auch für ein Projekt mit 2-8 °C muss der Bericht die gemessene Aufbringtemperatur, den Feuchtigkeitszustand und die Dauer der Beanspruchung enthalten. Wird nur die Lagertemperatur dokumentiert, bleibt der Verklebungsschritt für eine spätere Prüfung der Nachweise undefiniert. Solange diese Abfolge nicht im Bericht festgehalten ist, sollte der Fall die vorgesehene Anwendung nicht stützen.
Druck auf Abrieb und die tatsächlich verwendete Wischchemikalie prüfen
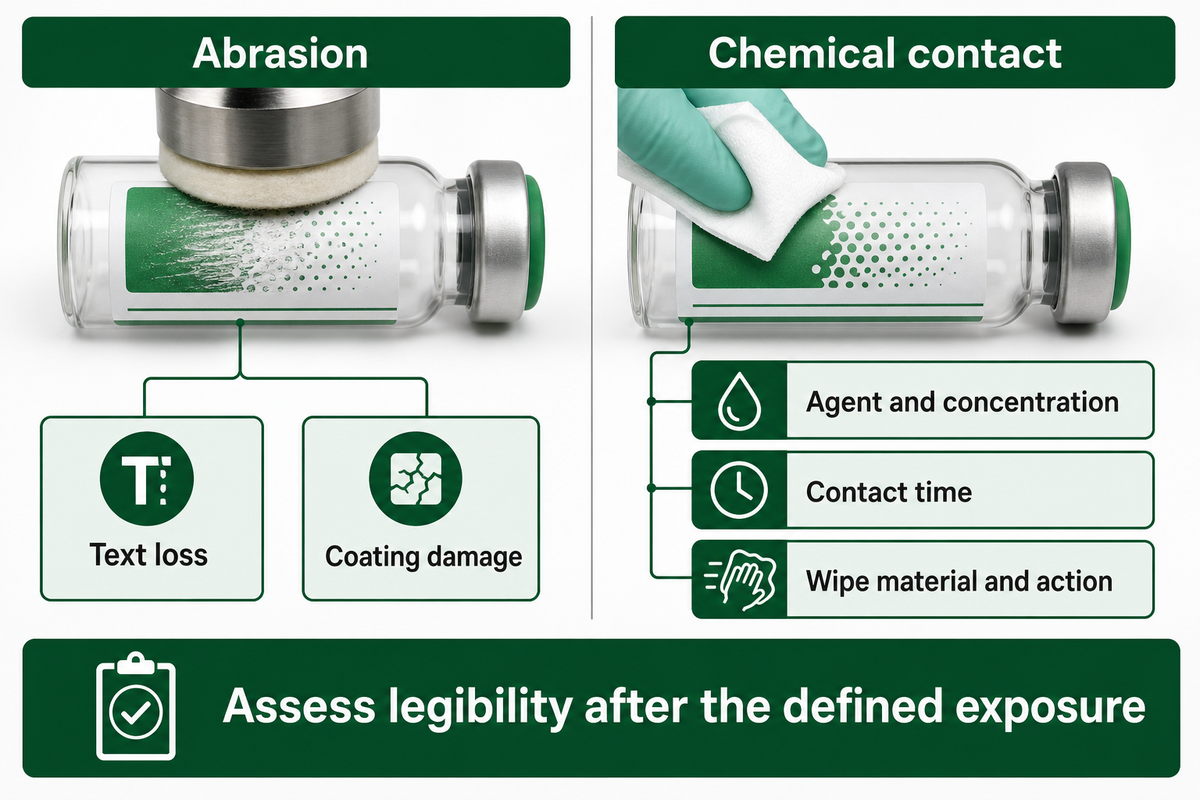
Bei der Prüfung der Druckbeständigkeit sollte der vollständige bedruckte Etikettenaufbau beansprucht werden, einschließlich möglichem Kontakt und Abrieb während der Verwendung. Legen Sie Druckfarbe, Thermotransferfolie, Beschichtung und Obermaterial fest. Bestimmen Sie anschließend das tatsächlich verwendete Prüfmittel, seine Konzentration, Kontaktzeit und mechanische Beanspruchung. Bewerten Sie nach der Beanspruchung die Qualität der wichtigen Informationen und Barcodes, statt ein unverändertes unbedrucktes Etikett als Nachweis anzuerkennen.
Der öffentliche Anwendungsbereich von ASTM D5264-98(2019) beschreibt den Laborvergleich des Abriebs bedruckter Materialien mit einem Sutherland-Rubtester oder einem ähnlichen Gerät. Im Mittelpunkt stehen der Anwendungsbereich für flache Untergründe und vereinbarte Vergleichsbedingungen. Die punktuellen Prüfungen und Eintauchprüfungen von FINAT auf Chemikalienbeständigkeit betreffen andere Beanspruchungsbedingungen. Auch Prüfungen der Druckfarbenhaftung und der Druckfarbenabriebfestigkeit beantworten unterschiedliche Fragen.
Bei einer Wischprüfung sollte das tatsächliche Mittel genau festgelegt werden: Produkt oder Zusammensetzung, Konzentration, Benetzung, Kontaktzeit, Wischtuchmaterial und ausgeführte Wischbewegung. Vergleichen Sie das Ergebnis mit den freigegebenen Akzeptanzkriterien für die festgelegte Beanspruchung und nicht mit einer unbestimmten Beständigkeitsangabe. Legen Sie vor der Prüfung ein Bewertungskriterium fest: Textverlust, Verschmieren, Farbübertragung, Beschädigung der Schutzschicht oder eine Abnahme der Symbolqualität. Die Angabe „alkoholbeständig“ legt keine der genannten Bedingungen fest. Definieren Sie, welche Informationen Apotheker und andere Beschäftigte im Gesundheitswesen nach der Handhabung lesen können müssen. Prüfen Sie anschließend anhand der freigegebenen Referenz, ob sie lesbar bleiben, statt sich auf den allgemeinen Eindruck zu verlassen, das Druckbild sehe akzeptabel aus.
Ein Etikettenverarbeiter bietet eine neue Thermotransferfolie an, um variable Daten auf ein bestehendes Etikett zu drucken. Etikettenmaterial und Druckbild bleiben gleich. Das Verfallsdatum verschmiert jedoch nach einer repräsentativen Reinigungsbeanspruchung. Der Einkäufer fragt, ob das Etikettenmaterial fehlerhaft ist. Der Ingenieur teilt die Frage in zwei Teile: Bei der Prüfung der Druckfarbenhaftung geht es um die Grenzfläche zwischen Druckfarbe und Etikett; bei der Wischprüfung geht es um das bedruckte System unter Einwirkung des Prüfmittels und der Wischbewegung. Im Prüfbericht sollte stehen, welche Frage tatsächlich beantwortet wurde. Bei einem kontrollierten Vergleich bleiben Obermaterial und Druckereinstellung gleich; nur die vorgeschlagene Thermotransferfolie wird geändert. Prüfmuster vor und nach der Beanspruchung werden aufbewahrt. Im Mittelpunkt steht das System, das der Prüfbedingung ausgesetzt war. Weder eine bestandene Trockenabriebprüfung noch ein unberührter Arzneimittelname ist ein geeigneter Ersatz für lesbare Verfallsdaten nach dem Kontakt mit dem Prüfmittel.
Ein datiertes Beispiel zeigt, warum das Drucksystem eindeutig angegeben werden muss: Der Bericht von Steve Katz zu DNP-Thermotransferfolien vom Oktober 2026 beschreibt eine Produkteinführung für Druckanwendungen im Gesundheitswesen, bei denen Alkoholeinwirkung zu erwarten ist. Der Bericht enthält Produktaussagen, aber keinen unabhängigen Nachweis für den Etikettenaufbau eines anderen Herstellers.
Einwand des Einkäufers: Fordern Sie diese Unterlagen an, wenn bedruckte Prüfmuster und ein Bericht zur Beanspruchung fehlen. So lässt sich feststellen, ob der Lieferant den bedruckten Etikettenaufbau geprüft hat oder nur unbedrucktes Etikettenmaterial. Wird der Etikettenaufbau durch ein chemikalienbeständiges Schutzlaminat verändert, ist dies nicht automatisch ein Nachweis für jede Druckfarbe und jedes Prüfmittel.
Barcodequalität nach der Beanspruchung prüfen
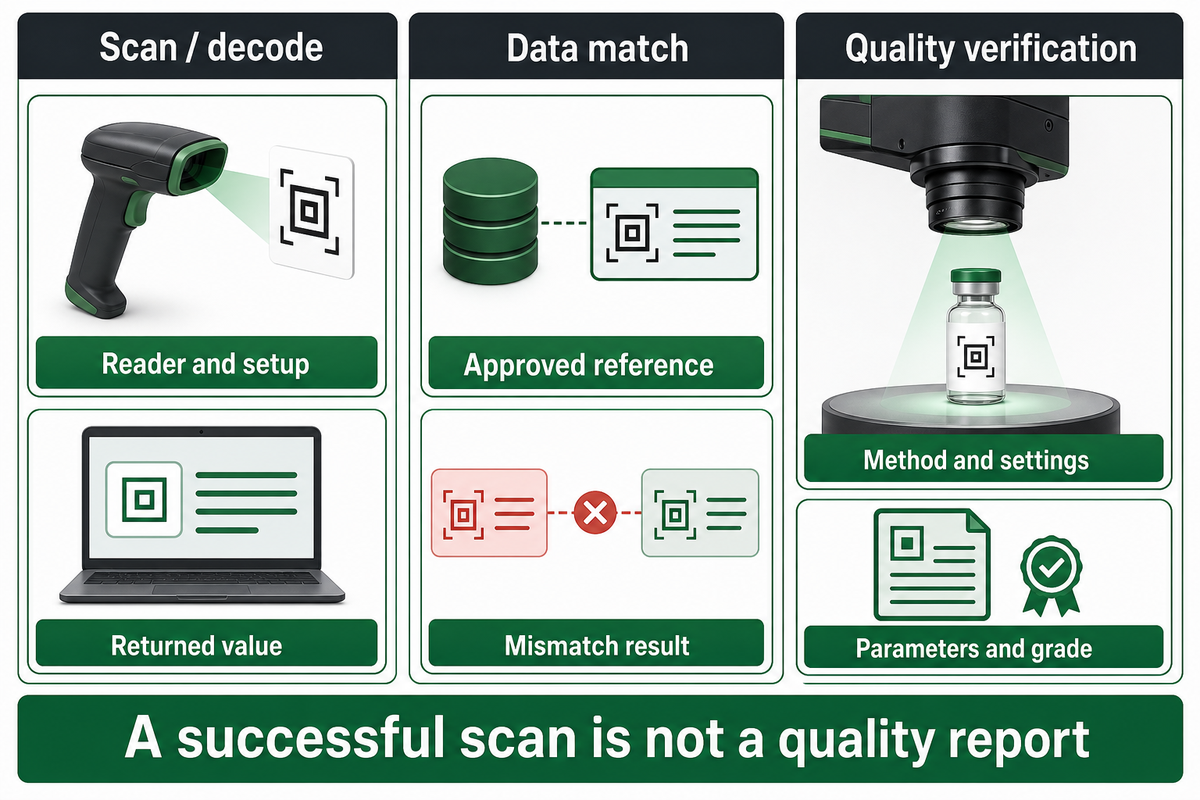
Bei der Prüfung von Barcodes sind Dekodierung, freigegebene Daten und Druckqualität getrennt zu dokumentieren. Ein Testscan zeigt, welche Informationen der betreffende Barcode unter den Prüfbedingungen des Scanners ausgibt. Ein Prüfgerät bewertet ein gedrucktes Symbol anhand der Anforderungen. Manche Symbole lassen sich unter den Prüfbedingungen des Scanners trotzdem dekodieren. Wiederholen Sie daher die relevanten Prüfungen nach einer Beanspruchung, wenn Abrieb, Verformung oder Verschmutzung die Druckqualität beeinträchtigen können.
Der Leitfaden zur Erstellung von Qualitätsplänen für die Barcodebewertung von GS1 nennt ISO/IEC 15416 für lineare Symbole und ISO/IEC 15415 für zweidimensionale Symbole. Die erforderliche Qualitätsstufe hängt von der Anwendung ab. Prüfgeräteapertur und Wellenlänge müssen angegeben und dokumentiert werden. Ein einzelner Buchstabengrad reicht jedoch nicht aus, um das Ergebnis einer Bewertung vollständig zu beschreiben.
| Prüfung | Dokumentation | Grenze |
|---|---|---|
| Scan / Dekodierung | Lesegerät, Einrichtung, ausgegebener Wert und Prüfmuster | Belegt nicht, dass jedes Lesegerät den Barcode dekodieren kann. |
| Datenabgleich | Freigegebene Referenz, codierte Felder und Ergebnis bei Abweichungen | Korrekte Daten belegen keine Druckqualität. |
| Qualitätsprüfung | Anwendbare Methode, Einstellungen, Parameter und Qualitätsstufe | Eine Qualitätsstufe gibt weder den Arzneimittelinhalt noch die Produktidentität frei. |
Dürfen pharmazeutische Etiketten Barcodes oder variable Daten enthalten?
Pharmazeutische Etiketten dürfen im Rahmen des freigegebenen Druckbilds und der geltenden Anforderungen Barcodes und variable Daten enthalten. Weitere Angaben wie Seriennummer, Charge und Verfallsdatum müssen freigegebene Daten und Inhalte aufweisen, deren Druckqualität erhalten bleibt. Beziehen Sie sich auf die freigegebenen Daten, dokumentieren Sie die Prüfung und untersuchen Sie gegebenenfalls auch die im freigegebenen Druckbild vorgesehenen Klartextangaben.
Beschreiben Sie bei 2D-Barcodes wie DataMatrix-Codes den Anwendungsfall und die Scanumgebung des Symbols. Die Erläuterung von GS1 zur 2D-Verifizierung im Einzelhandel verdeutlicht den Unterschied zwischen Scanner und Prüfgerät. Die Akzeptanztabellen für den Einzelhandel sind keine allgemeingültigen Grenzwerte für pharmazeutische Anwendungen; eindeutige Kennungen und Fälschungsschutzmerkmale benötigen eigene genehmigte Datenregeln.
Entscheidung im Bericht: Wenn in getrennten Berichten zwei unterschiedliche Qualitätsstufen angegeben sind, fordern Sie die Messeinstellungen an. Bewahren Sie Ergebnisse vor und nach der Beanspruchung für dieselben Prüfmuster auf. Aus den Software-Prüfprotokollen sollte hervorgehen, was geprüft wurde. Ein Signalton belegt nicht die vollständige Nachweiskette; eine automatisierte Prüfung mit Signalton ist daher nicht umfassend.
Mit einer Prüfmatrix für Etiketten mit 7 Prüfpunkten arbeiten und die Entscheidung dokumentieren
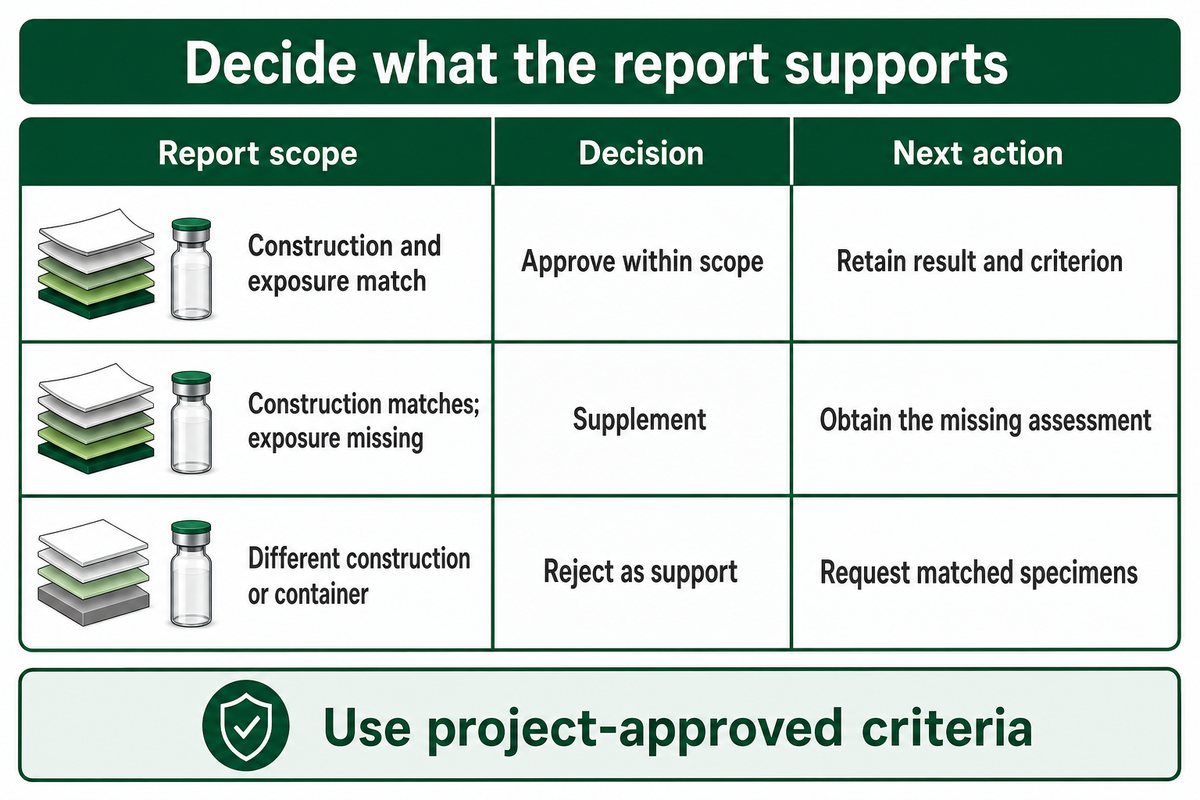
Eine aussagekräftige Qualifizierungsmatrix ordnet jedem Fehlerbild eine Prüfmethode, kontrollierte Variablen, ein beobachtetes Ergebnis und freigegebene Akzeptanzkriterien zu. Legen Sie die Zuständigkeiten vor der Prüfung fest. Klassifizieren Sie jeden Bericht als anwendbar, ergänzungsbedürftig oder außerhalb des Geltungsbereichs. Behandeln Sie ein als bestanden markiertes Ergebnis nicht automatisch als gleichwertigen Nachweis für die vorgesehene Packung oder die zu qualifizierende Variante.
Prüfmatrix für Etiketten mit 7 Prüfpunkten
Die 7-Punkte-Prüfmatrix für Etiketten ist ein redaktionelles Planungsinstrument, das Fehlerbilder bedruckter und weiterverarbeiteter Materialien mit den Nachweisen verknüpft, die für eine definierte Qualifizierungsentscheidung erforderlich sind.
| Prüfung | Vor der Prüfung festlegen | Messen / dokumentieren | Einschränkungen / Nicht geeignet für |
|---|---|---|---|
| Etikettenaufbau und Identität des Prüfmusters | Etikettenmaterial, Haftklebstoff, Druck, Beschichtung, Versionsstand und Behältnis | Probenkennung, Chargenreferenz und Fotos | Nicht identifizierte Prüfmuster können den vorgeschlagenen Etikettenaufbau nicht belegen. |
| Haftung und Erstkontakt | Geeignete Schäl- oder Tack-Methode, Untergrund, Vorbereitung und Verweilzeit | Kraft mit Einheit, Prüfbedingungen und Fehlerbild | Werte bei 90° und 180° dürfen nicht als gleichwertige Ergebnisse verglichen werden. |
| Haftung auf gewölbten Behältnissen | Durchmesser, Etikettenmaße, Oberfläche und Überlappungsgeometrie | Messung des Abhebens an den Kanten, Tunnelbildung und Prüfbilder | Daten von ebenen Prüfflächen lassen die tatsächliche Flaschengeometrie ungeprüft. |
| Umweltbelastung | Zustand beim Aufbringen, Temperatur, Luftfeuchtigkeit und Ablauf der Lebenszyklusprüfung | Protokoll der Beanspruchung und definierte Beobachtungen nach der Erholung | Eine Prüfung bei niedrigen Temperaturen allein belegt nicht das Aufbringen auf eine feuchte Oberfläche. |
| Abrieb und Handhabung | Bedruckter Etikettenaufbau, Prüfaufbau für den Abrieb und vereinbarte Beanspruchungsstufe | Zustand kritischer Texte, Beschädigung der Beschichtung und Ergebnis der Symbolprüfung | Ein Ergebnis der Trockenabriebprüfung belegt keine Chemikalienbeständigkeit. |
| Chemikalienkontakt | Prüfreagenz, Konzentration, Kontakt und Wischvorgang | Verschmieren, Farbübertragung, Ablösung und erhaltene Lesbarkeit | Die Prüfung mit einem Reagenz belegt keine universelle Beständigkeit. |
| Barcode und Erhalt der Daten | Symbol, freigegebene Daten, geeignete Qualitätsstufe und Einstellungen des Prüfgeräts | Dekodierung, Datenabgleich und Prüfbericht vor und nach der Prüfung | Materialprüfungen ersetzen keine Freigabe des Arzneimitteletiketts. |
Grundlage des Rahmenwerks: Es stützt sich auf die öffentlich zugänglichen Anwendungsbereiche der FINAT- und ASTM-Methoden, die GS1-Leitlinien zur Verifizierung und Ritters Ansatz zur Lebenszyklusqualifizierung. Die redaktionelle Gliederung umfasst sieben Prüfpunkte. Ergänzen Sie gegebenenfalls Prüfungen der chemischen Verträglichkeit, des Manipulationsschutzes oder des Inspektionszeitraums für das jeweilige Produkt. Diese liegen außerhalb des Umfangs dieser Materialprüfmatrix.
21 CFR 211.160 verlangt, dass geeignete Spezifikationen, Stichprobenpläne und Verfahren sowie deren Änderungen im Anwendungsbereich der Vorschrift von der Qualitätskontrolleinheit überprüft und genehmigt werden. Da die Prüfmuster repräsentativ und ausreichend gekennzeichnet sein müssen, sollte dieser kontrollierte Prozess die Anzahl der Prüfmuster und die Akzeptanzkriterien festlegen; die Matrix gibt keine Stichprobenzahl vor.
Nachweisblatt vom Prüfmuster zum Bericht
Das Nachweisblatt vom Prüfmuster zum Bericht dient als Übergabeprotokoll. Es ermöglicht Prüfenden, ein Prüfergebnis dem tatsächlichen Etikettenaufbau, dem Behältnis und der dadurch belegten Entscheidung zuzuordnen.
| Feld | Anzufordernde Angabe | Gestützte Entscheidung | Einschränkungen / Nicht geeignet für |
|---|---|---|---|
| Identität des Prüfmusters | Eindeutige Probenkennung und Referenz zum Wareneingang | Bericht den physischen Prüfmustern zuordnen | Eine Bezeichnung der Etikettenmaterialfamilie reicht nicht aus. |
| Materialaufbau | Obermaterial, Haftklebstoff, Beschichtung und Versionsstand der Materialsorte | Übereinstimmung des Etikettenaufbaus prüfen | Eine geänderte Materialschicht kann den Vergleich ungültig machen. |
| Drucksystem | Druckfarbe/Thermotransferfolie, Drucker und kontrollierte Einstellungen | Relevanz für das bedruckte System beurteilen | Nachweise für unbedrucktes Etikettenmaterial decken die bedruckten Daten nicht ab. |
| Behältnis | Material, Oberflächenbehandlung, Durchmesser in mm | Untergrund und Geometrie prüfen | Nachweise von einer Stahlplatte müssen möglicherweise durch einen Flaschentest ergänzt werden. |
| Anwendung | Oberflächentemperatur in °C, Feuchtigkeit und Einstellungen des Etikettiergeräts | Bedingungen für den Aufbau der Verklebung prüfen | Die spätere Lagerung definiert nicht den Zustand beim Aufbringen. |
| Prüfprotokoll | Methode/Versionsstand, Vorbereitung, Verweilzeit und genehmigte Abweichungen | Prüfdurchführung vergleichen | Unterschiedliche Winkel und Geschwindigkeiten müssen eingeordnet werden. |
| Belichtung | Tatsächliche Konzentration, Dauer und Ablauf | Abdeckung des Lebenszyklus beurteilen | Eine nicht angegebene Beanspruchungsstufe ist nicht reproduzierbar. |
| Ergebnisse | Einzelbeobachtungen, Einheiten, Bilder und Fehlerbilder | Gemessenen Endpunkt prüfen | Ein „Bestanden“-Stempel verschleiert die Grundlage der Stichprobenprüfung. |
| Barcode-Prüfprotokoll | Symbol, Prüfgerät, Apertur, Wellenlänge und Qualitätsstufe | Qualitätsmessung auswerten | Die Dekodierung allein ergibt keine Qualitätsstufe. |
| Freigabe | Versionsstand des Kriteriums, prüfende Person, Datum und Einschränkung | Nur den dokumentierten Umfang freigeben | Die Freigabe eines Prüfmusters belegt nicht die Eignung jeder späteren Charge. |
Wann der vorgeschlagene Etikettenaufbau nicht freigegeben werden sollte
Ein Bericht beschreibt das Verhalten eines Systems. Eine Materialentscheidung sollte jedoch zurückgestellt werden, wenn der Bericht einen anderen Haftklebstoff, ein anderes Drucksystem oder ein anderes Behältnis betrifft. Fordern Sie einen Satz übereinstimmender Prüfmuster und einen kontrollierten Vergleich an. Ein Analysezertifikat kann eine vereinbarte Chargenprüfung festlegen, aber keine Lebenszykluseigenschaft belegen, die nie geprüft wurde. Trennen Sie Materialzertifizierungen von Nachweisen zur Leistung des bedruckten Etiketts. Bewahren Sie für Audits die elektronischen Aufzeichnungen und zugehörigen Prüfmusterbilder zusammen mit dem Versionsstand des Prüfprotokolls und der Entscheidung in einem kontrollierten Archiv auf. So können Prüfende das berichtete Ergebnis nachverfolgen, ohne den Speicherort als Gültigkeitsnachweis zu behandeln.
Ergänzen Sie die Nachweise, wenn der Etikettenaufbau übereinstimmt, aber eine kritische Beanspruchung fehlt. Ein Ergebnis aus der Kühllagerung lässt offen, wie sich das Etikett beim Aufbringen auf eine mit Kondenswasser bedeckte Oberfläche verhält. Eine Barcode-Dekodierung lässt die formelle Qualitätsverifizierung offen. Auch bei einem Bericht eines akkreditierten Labors müssen Methode und Umfang passen; Greg Hrinya berichtete 2024 über AD Procerta und den Service von Avery Dennison. Der Bericht enthält keine Aussage zur Akkreditierung von Guanma.
Nach der Qualifizierung müssen Kontrollen am Fertigprodukt durchgeführt werden. Prüfungen auf korrekte Etikettierung während der Fertigstellung sowie die repräsentative Sichtprüfung fertiger Einheiten und die Aufzeichnungen zur Chargenherstellung oder -kontrolle werden gesondert in 21 CFR 211.134 behandelt. Ein Materialbericht kann diese Prüfungen nicht bestätigen. Das Qualitätssicherungspersonal sollte offene Punkte, die verantwortliche Person und die für eine Freigabeentscheidung benötigten Nachweise dokumentieren. Zusätzliche Nachweise sind insbesondere erforderlich, wenn die Freigabe eines Prüfmusters als Nachweis für die Freigabe eines Fertigprodukts mit anderem Etikettenaufbau oder anderer Beanspruchungshistorie dienen soll.
Schlüssel zum Mitnehmen
Geben Sie Nachweise für den Etikettenaufbau und die Bedingungen frei, die sie abdecken. Ergänzen Sie fehlende Nachweise zur Beanspruchung oder Messung. Lehnen Sie einen Bericht als Beleg für ein anderes Prüfmuster ab; die Bezeichnung einer Prüfmethode kann diese Abweichung nicht beheben.
Pharmaunternehmen ein rückverfolgbares Prüfmuster mit Änderungsmanagement-Informationen senden
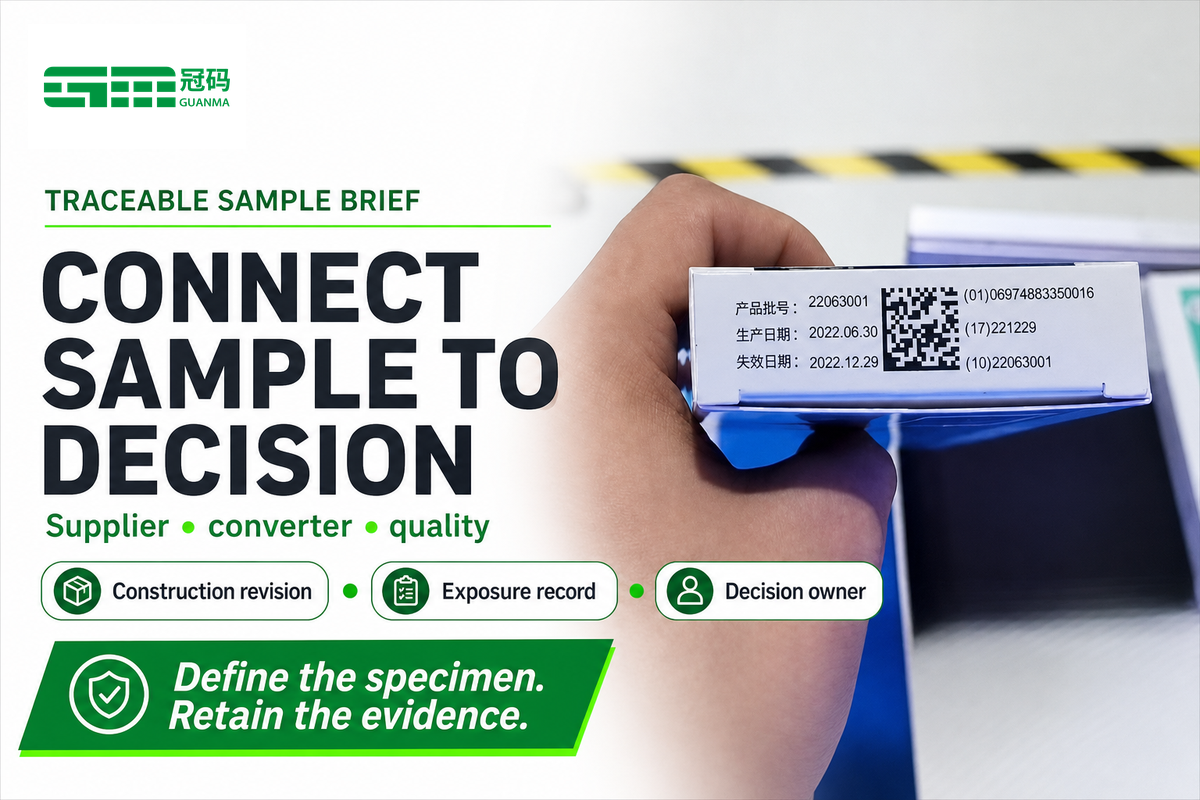
Lieferanten sollten das Prüfmuster für Pharmaunternehmen, Hersteller von Etikettenmaterial und Etikettenverarbeiter einheitlich festlegen. Geben Sie an, wer das Material liefert, wer es bedruckt und wer es freigibt. Vereinbaren Sie, wie Änderungen am Etikettenaufbau oder Prozess kommuniziert werden und wie und wann Nachweise zu diesen Änderungen bereitzustellen sind. Legen Sie außerdem die spezifischen Anforderungen fest, die ein abgestimmter Lieferantenbericht erfüllen muss, bevor er die Entscheidung stützen kann.
21 CFR 211.184 verlangt in den Aufzeichnungen Angaben zur Identität und Menge der Lieferung, zum Lieferantennamen, zur Lieferantencharge, sofern bekannt, zum Wareneingang sowie zu Prüfergebnissen und Schlussfolgerungen. Eine gute Übergabe im Beschaffungsprozess hält diese Angaben zur Rückverfolgbarkeit fest und trennt dabei die durch die Vorschrift geforderten Aufzeichnungen von dem redaktionell erstellten Formular, auf das sich dieser Blogbeitrag konzentriert. Verwenden Sie die Felder vom Prüfmuster bis zum Bericht, um die Übereinstimmung der Nachweise zu prüfen und mögliche Materialien zu vergleichen. Die geregelten Freigabeentscheidungen verbleiben bei der dafür autorisierten Qualitätsfunktion.
Guanma bezeichnet sich als Hersteller von selbstklebenden Papier- und Folienetikettenmaterialien. Das Angebot an Etikettenmaterial für Pharmaanwendungen umfasst synthetisches Papier aus PET und PP sowie gestrichenes Papier. Geben Sie bei der Anfrage nach möglichen Prüfmustern den Untergrund des Behältnisses, die Abmessungen, das Druckverfahren, die Liniengeschwindigkeit und die Beanspruchung an. Diese Angaben begründen weder den Status als akkreditiertes pharmazeutisches Labor noch die Freigabe einer bestimmten Arzneimittelpackung.
Senden
- Etikettenmaterial und Druckversion angeben.
- Angaben zu Behältnis und Beanspruchung machen.
- Prüfmusterbezogene Ergebnisse und Änderungsmitteilungen anfordern.
Vor der Freigabe klären
- Zuständigkeiten von Lieferant und Etikettenverarbeiter trennen.
- Festlegen, wer für die einzelnen Prüfberichte verantwortlich ist.
- Die Qualitätsfreigabe der autorisierten Funktion zuweisen.
Entscheidung bei der Übergabe: Die Nachweise werden verglichen; die Technik legt das Prüfmuster fest, und die Qualitätssicherung genehmigt den Umfang. Für eine Anfrage zur Herstellung konformer Etiketten müssen die Anforderungen sowie die zuständigen Funktionen und Rollen festgelegt sein; eine Zusicherung des Lieferanten genügt nicht.
Änderungstermine für Barcodes von Prüfungsfreigaben getrennt halten
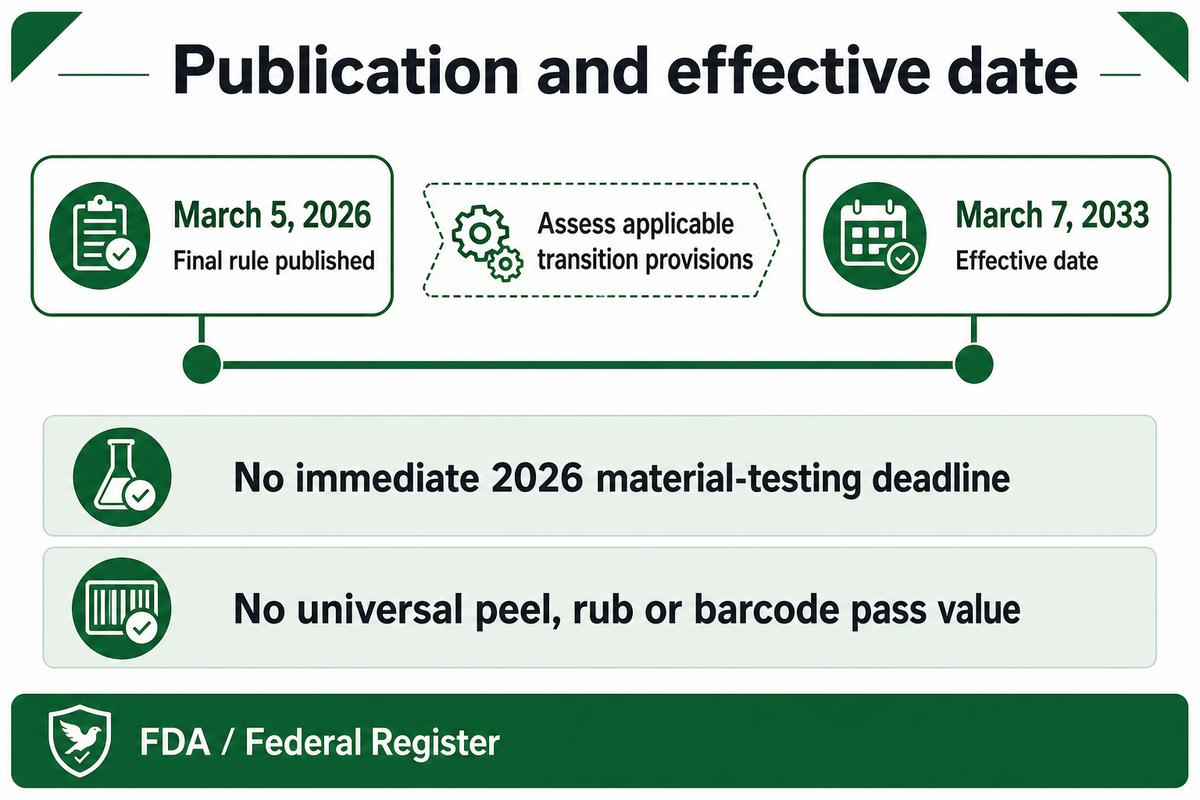
Eine künftige Änderung der Kennung sollte mit eigenen Terminen und einer Folgenabschätzung in das Änderungsmanagement für Verpackungen aufgenommen werden. Die FDA veröffentlichte im März 2026 eine endgültige Regelung zu NDC und Barcodes auf Arzneimitteletiketten; sie tritt jedoch erst am 7. März 2033 in Kraft. Die Änderung begründet weder eine sofortige Frist für Materialprüfungen im Jahr 2026 noch eine allgemeingültige Barcode-Qualitätsstufe. Käufer sollten daher die Umsetzungstermine der FDA von den Prüfbedingungen trennen, unter denen der aktuelle Etikettenaufbau bewertet wird.
Die endgültige Regelung vom 5. März 2026 führt ein einheitliches 12-stelliges Format für den von der FDA zugewiesenen nationalen Arzneimittelcode ein. Aus der Zusammenfassung zum NDC-Format der FDA geht hervor, dass die Regelung am 7. März 2033 in Kraft tritt. Sie stellt außerdem die von der FDA zugewiesenen Codes den Formaten gegenüber, die für andere Zwecke verwendet werden. Berücksichtigen Sie die einschlägigen Übergangsbestimmungen für das betreffende Produkt und Kennzeichnungsprogramm; Veröffentlichung und Umsetzung sind verschiedene Meilensteine.
Bei künftigen Änderungen am Layout oder Dateninhalt der Druckvorlage sollten Sie die Auswirkungen von Änderungen an Position, Größe oder Druckeinstellungen der kodierten Daten bewerten. Mehr Inhalt passt möglicherweise nicht auf dieselbe Fläche und erreicht dabei nicht zwangsläufig dieselbe gemessene Qualität. Bewahren Sie die freigegebene Referenz auf, halten Sie die Druckdatei fest und qualifizieren Sie das Symbol im Hinblick auf die vorgesehene Verpackung. Gehen Sie nicht davon aus, dass ein unveränderter Haftklebstoff jede Änderung am Etikett bedeutungslos macht.
- Den maßgeblichen regulatorischen Meilenstein und die zuständige prüfende Person aus dem Regulatory-Bereich dokumentieren.
- Betroffene Druckvorlagen, kodierte Felder und Schnittstellen zu elektronischen Systemen identifizieren.
- Prüfen, ob Änderungen am Druck oder Aufbringen eine zusätzliche Qualifizierung erfordern.
- Den freigegebenen Versionsstand und die für die Änderungsentscheidung verwendeten Nachweise aufbewahren.
Geplanter Anwendungsbereich: Die Regelung umfasst qualifizierende Barcodeformate und Produktkennungen. Sie umfasst keinen neuen Grenzwert für das Bestehen einer Schäl- oder Abriebprüfung. Die Anforderungen der DSCSA an Produktkennungen und weitere Kennzeichnungspflichten erfordern eine gesonderte Prüfung ihrer Anwendbarkeit. Ein regulatorischer Antrag oder Änderungsnachweis sollte sich nicht auf diese Materialprüfmatrix stützen, um die Erfüllung dieser Anforderungen zu belegen.
Pharmaeinkäufer können eine kontrollierte Änderungsliste vorbereiten, ohne brauchbare Nachweise zu verwerfen, nur weil eine Regelung veröffentlicht wurde. Bewerten Sie die betroffenen Materialien, Druck- und Datenelemente erneut, sobald die vorgeschlagene Änderung feststeht. Bewahren Sie nicht betroffene Materialprüfergebnisse mit ihrem ursprünglichen Umfang und Versionsstand auf.
Häufig gestellte Fragen
Wie läuft die Prüfung von Pharmaetiketten ab?
Bei der Prüfung von Pharmaetiketten werden identifizierte Prüfmuster anhand freigegebener Kriterien unter festgelegten Bedingungen beim Aufbringen und während der Beanspruchung bewertet.
Dokumentieren Sie zunächst Etikettenmaterial, Haftklebstoff, Drucksystem und Behältnis. Wählen Sie Methoden, die die erwarteten Fehlerbilder abdecken, und halten Sie anschließend Vorbereitung, Beanspruchung und Prüfbedingungen fest. Vergleichen Sie die gemessenen Ergebnisse mit der freigegebenen Spezifikation und bewahren Sie die zugehörigen Bilder und den Bericht auf. Eine einzelne Prüfung deckt nicht jede Eigenschaft ab. Fehlende Nachweise sollten deshalb vor der Qualifizierungsentscheidung ermittelt werden.
Können Sie Chargenaufzeichnungen und Materialzertifizierungen bereitstellen?
Fragen Sie Guanma, welche Chargenunterlagen und Materialerklärungen für die konkret bemusterte Materialsorte verfügbar sind.
Nennen Sie in der Anfrage das benötigte Dokument, den Materialcode, den Versionsstand und die Referenz zur Lieferantencharge. Eine Materialerklärung, ein Analysezertifikat und die Chargenaufzeichnung des Arzneimittelherstellers erfüllen unterschiedliche Zwecke. Prüfen Sie Aussteller und Umfang jedes Dokuments, statt davon auszugehen, dass der Lieferant des Etikettenmaterials sämtliche Produktionsaufzeichnungen führt. Ergebnisse von Versuchen mit bedruckten Etiketten erfordern außerdem Angaben zur Druckausführung des Etikettenverarbeiters und zum geprüften Behältnis; ein allgemeines Zertifikat kann diese fehlenden Details nicht ersetzen.
Welche Materialien bieten Sie für Arzneimittelprodukte in der Kühlkette an?
Guanma führt Etikettenmaterial aus Papier und Folie; die Eignung für die Kühlkette muss für die ausgewählte Materialsorte und das konkrete Aufbringen nachgewiesen werden.
Geben Sie bei der Anfrage nach Prüfmustern das Behältnismaterial, die Geometrie, die Aufbringtemperatur, den Feuchtigkeitszustand und den freigegebenen Beanspruchungsablauf an. Das veröffentlichte Pharmaangebot umfasst PET, synthetisches Papier aus PP und gestrichenes Papier; die Obermaterialfamilie allein belegt jedoch keine Beständigkeit bei niedrigen Temperaturen. Auch die Auswahl des Haftklebstoffs und das Drucksystem sind relevant. Verlangen Sie Nachweise für den vorgesehenen Etikettenaufbau und unterscheiden Sie zwischen Kühllagerung nach dem Verkleben und dem Aufbringen auf eine kalte oder feuchte Oberfläche.
Können Sie Etiketten herstellen, die den pharmazeutischen Kennzeichnungsvorschriften der FDA gemäß 21 CFR entsprechen?
Ein Prüfmuster von Etikettenmaterial oder ein Materialprüfbericht kann keine vollständige FDA-Konformität eines fertigen Arzneimitteletiketts belegen.
Guanma liefert Etikettenmaterial; Etikettenverarbeiter und Arzneimittelhersteller tragen jeweils eigene Verantwortung für Druck, freigegebene Inhalte, Kontrollen und Freigabe. Die Anforderungen an die Kennzeichnung richten sich nach Produkttyp und Markt. Die US-Vorschriften in 21 CFR Part 211 betreffen Herstellungskontrollen; 21 CFR Part 201 betrifft die Arzneimittelkennzeichnung und ist kein Zulassungsverfahren für Haftklebstoffmaterialien. Es können auch weitere produktspezifische Vorschriften gelten.
Nennen Sie dem Lieferanten das freigegebene Material und die Leistungsanforderungen. Bewerten Sie anschließend übereinstimmende Prüfmuster und zugehörige Unterlagen. Die autorisierten Funktionen für Qualitätssicherung und Regulatory müssen feststellen, ob die Nachweise die tatsächlichen Konformitätsanforderungen des freigegebenen Produktprogramms erfüllen. Dazu gehören die vorgeschriebenen Angaben auf den Etiketten und die Nachweise, die zur Bewertung dieser Angaben nach der vorgesehenen Beanspruchung erforderlich sind. Das Bestehen einer Schäl-, Wisch- oder Barcodeprüfung begründet keine pauschale Aussage, dass ein Etikettenmaterial von der FDA zugelassen ist. Ein verschreibungspflichtiges Arzneimittel, ein OTC-Produkt, eine Packung für klinische Prüfungen oder ein Nahrungsergänzungsmittel darf nicht einfach die Anforderungen einer anderen Produktkategorie übernehmen, nur weil ein ähnliches Etikettenmaterial verwendet wird. Dieselbe Vorsicht gilt, wenn ein Lieferant Anwendungen für Pharmazeutika und Nahrungsergänzungsmittel gemeinsam bewirbt.
Nennen Sie dem Lieferanten das freigegebene Material und die Leistungsanforderungen. Bewerten Sie anschließend übereinstimmende Prüfmuster und zugehörige Unterlagen. Die autorisierten Funktionen für Qualitätssicherung und Regulatory müssen feststellen, ob die Nachweise die tatsächlichen Konformitätsanforderungen des freigegebenen Produktprogramms erfüllen. Dazu gehören die vorgeschriebenen Angaben auf den Etiketten und die Nachweise, die zur Bewertung dieser Angaben nach der vorgesehenen Beanspruchung erforderlich sind. Das Bestehen einer Schäl-, Wisch- oder Barcodeprüfung begründet keine pauschale Aussage, dass ein Etikettenmaterial von der FDA zugelassen ist. Ein verschreibungspflichtiges Arzneimittel, ein OTC-Produkt, eine Packung für klinische Prüfungen oder ein Nahrungsergänzungsmittel darf nicht einfach die Anforderungen einer anderen Produktkategorie übernehmen, nur weil ein ähnliches Etikettenmaterial verwendet wird. Dieselbe Vorsicht gilt, wenn ein Lieferant Anwendungen für Pharmazeutika und Nahrungsergänzungsmittel gemeinsam bewirbt.
Wie hoch ist Ihre Mindestbestellmenge für Pharmaetiketten?
Fordern Sie bei Guanma ein Angebot für die konkrete Materialsorte an; dieser Prüfleitfaden legt keine allgemeingültige Mindestbestellmenge fest.
Geben Sie Materialaufbau, Rollenbreite, Trennmaterial, Menge und Musterbedarf an. Lassen Sie das Angebot für das Rohmaterial getrennt vom Auftrag für bedruckte Etiketten des Etikettenverarbeiters ausweisen. Klären Sie aktuelle Verfügbarkeit und Konditionen direkt, bevor Sie die Produktion beauftragen.
Welche Druckverfahren werden häufig für Pharmaetiketten verwendet?
Beim Druck von Pharmaetiketten können feststehende Druckvorlagen mit einem separaten Druckverfahren für variable Daten kombiniert werden.
Flexodruck, Digitaldruck und Thermotransferdruck für variable Daten sind Beispiele dafür. Qualifizieren Sie die vorgesehene Druckfarbe oder Thermotransferfolie zusammen mit dem Obermaterial und der Schutzschicht. Ein Wechsel des Druckverfahrens kann Beständigkeit und Barcodequalität verändern, auch wenn Etikettenmaße und freigegebene Druckvorlage gleich bleiben.
Bieten Sie manipulationssichere Etiketten für Arzneimittel an?
Fragen Sie Guanma nach dem konkreten manipulationssicheren Etikettenaufbau und fordern Sie Nachweise für die vorgesehene Packung an.
Für manipulationssichere Etiketten und Siegel muss ein eindeutiger Öffnungsindikator festgelegt und ein Aufbringversuch durchgeführt werden. Ein holografisches Merkmal allein belegt keinen Manipulationsschutz. Weder dieser Leitfaden noch eine allgemeine Materialübersicht belegt ein produktspezifisches Angebot, ein Sicherheitsergebnis oder eine geltende regulatorische Vorgabe.
Prüfmuster anhand Ihres Prüfbriefings anfordern
Senden Sie Guanma Angaben zu Ihrem Behältnis, den Etikettenmaßen, dem Drucksystem, den Bedingungen beim Aufbringen und der vorgesehenen Beanspruchung. Fordern Sie mögliche Etikettenmaterialien und die für Ihre Qualifizierungsplanung erforderlichen Nachweise zur jeweiligen Materialsorte an.
Besprechen Sie Ihre Anforderungen an die EtikettenprüfungTechnischer Umfang: Die Matrizen sind redaktionelle Planungshilfen auf Grundlage öffentlich zugänglicher Vorschriften, Zusammenfassungen von Methoden sowie zugeordneter technischer und wissenschaftlicher Leitlinien. Sie sind weder Prüfergebnisse noch vollständige Standardprüfverfahren oder Produktfreigaben. Guanma hat für diesen Artikel keine firmeneigenen Prüfdaten zu pharmazeutischen Anwendungen bereitgestellt. Die autorisierten Funktionen des Arzneimittelherstellers sind dafür verantwortlich, die freigegebenen Anforderungen und zugehörigen Produktnachweise sicherzustellen.
Verwandte Artikel
- Prüfnormen und Anwendungsbereiche für die Beständigkeitsprüfung von Etiketten
- Qualifizierung von Prüfmustern und Chargenfreigabe
- Auswahl von PET- oder BOPP-Folienetiketten
- Herstellerprofil von Guanma für Etikettenmaterial
Referenzen und Quellen
- 21 CFR 211.122: Kennzeichnungs- und Verpackungsmaterialien, eCFR.
- Jenke et al., Studie zur simulierten Migration, 2017, PDA Journal of Pharmaceutical Science and Technology; öffentliches Abstract, indexiert bei PubMed.
- Susan Ritter, Planung und Durchführung der Etikettenqualifizierung, 2020, Packaging Strategies.
- ASTM D6252/D6252M-98(2025), ASTM International; öffentlich zugänglicher Anwendungsbereich.
- FINAT-Prüfmethoden, FINAT; öffentlich zugängliche Methodenliste.
- 21 CFR 610.60: Behältnisetiketten für biologische Produkte, eCFR.
- ASTM D5264-98(2019), ASTM International; öffentlich zugänglicher Anwendungsbereich.
- Einführung einer Thermotransferfolie von DNP, Oktober 2026, Steve Katz, Label & Narrow Web; Mitteilung des Lieferanten.
- Zehn Schritte zur Kennzeichnung Ihres Produkts mit einem Barcode, GS1; Abschnitt zum Qualitätsplan.
- 2D-Barcodes am Kassenpunkt im Einzelhandel, GS1; nur zur allgemeinen Unterscheidung bei der Verifizierung.
- 21 CFR 211.160: Laborkontrollen, eCFR.
- Akkreditierungsbericht zu AD Procerta, Mai 2024, Greg Hrinya, Label & Narrow Web; Mitteilung zum Service von Avery Dennison.
- 21 CFR 211.134: Prüfung von Arzneimitteln, eCFR.
- 21 CFR 211.184: Aufzeichnungen zur Kennzeichnung, eCFR.
- Überarbeitung des National Drug Code-Formats und der Anforderungen an Arzneimitteletiketten-Barcodes, 5. März 2026, U.S. Food and Drug Administration, Federal Register.
- Nationales Arzneimittelcode-Format, U.S. Food and Drug Administration.